Глікоокиснення та AGEs: метилгліоксаль, RAGE і мітохондрії
Хімія різних AGEs, мітохондріальні мішені, модель ROS–PARP–GAPDH, гліоксалазний цикл та клінічні обмеження втручань.
Мітохондріальні білки постійно контактують із реакційноздатними продуктами обміну. Частина цих молекул утворюється з цукрів, частина — під час окиснення ліпідів або розпаду інших субстратів. Якщо утворення перевищує знешкодження, хімічна модифікація білків може змінювати дихання, передавання сигналів і якість клітинного протеому. Проте глікування, глікоокиснення, дикарбонільний стрес і кінцеві продукти глікування, AGEs, позначають різні, хоча й пов’язані процеси. Це особливо важливо, коли біохімічну модель намагаються перетворити на клінічний протокол. [1–4,11]
1. Чому вуглеводний обмін створює хімічне навантаження
Циклічна глюкоза та відкрита карбонільна форма
У воді глюкоза переважно існує в циклічних формах. Це стосується суми аномерів, а не означає, що понад 99% молекул становить саме β-D-глюкопіраноза. У β-аномері великі замісники піранозного кільця займають вигідні екваторіальні положення. Водночас мутаротація підтримує невелику частку відкритої альдегідної форми, карбонільний атом вуглецю якої може реагувати з нуклеофільними групами білка.
Навіть невелика реакційноздатна частка важлива за тривалої експозиції. Значення мають концентрація цукру, доступність аміногруп, pH, час і оновлення білка. Внутрішньоклітинне глікування не є автоматично фатальним: наслідки визначає баланс утворення аддуктів, знешкодження карбонілів, протеолізу, репарації та синтезу нових білків. Довговічні колаген і кристаліни накопичують модифікації інакше, ніж ферменти зі швидким оновленням. [3,4,12]
Три різні хімічні поняття
Глікозилювання — ферментативне приєднання вуглеводних груп, необхідне для багатьох функцій білків. Окрім секреторного шляху, існує регульована внутрішньоклітинна O-GlcNAc-модифікація. Глікування охоплює неферментативні реакції відновних цукрів або похідних карбонілів із біомолекулами. Глікоокиснення — та частина пов’язаних із глікуванням перетворень, у якій бере участь окиснення. Отже, не кожен AGE є виключно продуктом глікоокиснення й не всі шляхи утворення AGEs потребують однакового поєднання кисню та перехідних металів. [1,2,11]
Глікування може змінити заряд бічного ланцюга, структуру активного центру, білкові взаємодії або чутливість до протеолізу. Наявність аддукта сама по собі не доводить втрати функції: потрібно знати його положення, зайнятість ділянки та функціональний ефект. Зшивання двох ланцюгів — окремий результат певних реакцій, а не універсальна властивість усіх AGEs.
2. Від основи Шиффа до різноманіття AGEs
Ранні стадії реакції Майяра
Відкрита альдегідна форма цукру взаємодіє з доступною первинною аміногрупою, наприклад ε-аміногрупою лізину або N-кінцевою аміногрупою. Спочатку утворюється карбіноламін, потім оборотна основа Шиффа. Узагальнена схема відображає хімічну логіку, а не всі стани глюкози в розчині:
Для альдоз подальше перегрупування дає продукт Амадорі — кетоамін; відповідний шлях кетоз називають перегрупуванням Гейнса. Швидкість залежить від мікросередовища та частки непротонованих аміногруп. Не можна приписувати всім лізинам однаково знижений pKa або всім білкам одну константу глікування. Гуанідинова група аргініну особливо важлива в реакціях із дикарбонілами, але її хімія не зводиться до цієї схеми первинної аміногрупи. [3,11,12]
HbA1c — приклад раннього продукту: модифікується N-кінцевий валін β-ланцюга гемоглобіну. HbA1c не є кінцевим AGE. Його часовий профіль пов’язаний із популяцією еритроцитів, тоді як гліковані сироваткові білки відображають коротшу експозицію. Розрізнення ранніх продуктів і AGEs потрібне як для лабораторної інтерпретації, так і для визначення хімічної мішені втручання.
Окиснення та фрагментація
Автоокиснення цукру, яке традиційно обговорюють у зв’язку зі шляхом Вольффа, й окиснювальний розпад ранніх продуктів глікування можуть утворювати реакційноздатні карбоніли. Є також шляхи фрагментації ранніх проміжних сполук, які в хімії Майяра обговорюють як механізм Намікі. Ці назви не дозволяють вважати кожну стадію одним і тим самим окиснювальним розщепленням продукту Амадорі. Діють кілька конкурентних шляхів, внесок яких змінюється залежно від умов. [3,11]
Редокс-активне залізо може посилювати окиснювальну хімію; один із її елементів — реакція Фентона:
Однак CML утворюється не лише з глюкози: гліоксаль і продукти окиснення ліпідів також можуть сприяти карбоксиметилюванню лізину. Тому тканинний CML не є специфічним доказом одного джерела цукру або єдиної послідовності реакцій.
AGEs мають різну структуру та дію
| Сполука | Основна хімічна особливість | Значення для інтерпретації |
|---|---|---|
| CML, Nε-карбоксиметиллізин | Моноаддукт лізину | Не є зшивкою; має кілька шляхів утворення |
| CEL, Nε-карбоксиетиллізин | Лізиновий аддукт, пов’язаний із MGO | Відрізняється від MG-H1 і не представляє всіх MGO-модифікацій |
| MG-H1 | Метилгліоксаль-похідний гідроімідазолон аргініну | Змінює властивості гуанідинової групи; ефект залежить від положення |
| Пентозидин | Флуоресцентна зшивка лізину та аргініну | Флуоресценція не вимірює сумарний вміст усіх AGEs |
| Глюкозепан | Нефлуоресцентна лізин-аргінінова зшивка | Важливий для довговічного людського колагену; шлях відрізняється від пентозидину |
| Піралі́н | Лізиновий продукт, пов’язаний із 3-дезоксиглюкозоном | Окремий клас моноаддуктів |
| Аргпіримідин | Флуоресцентний продукт модифікації аргініну MGO | Не взаємозамінний із гідроімідазолонами |
| MOLD / MODIC | MGO-похідні зшивки Lys–Lys / Lys–Arg | Відрізняються від гліоксаль-похідних GOLD / GODIC |
Структуру пентозидину й присутність глюкозепану в людській дермі встановлено хімічними дослідженнями; MGO-похідні аддукти вивчали й у кришталику. Це показує неоднорідність класу, а не однакову токсичність його представників. Зшивки можуть підвищувати жорсткість матриксу та ускладнювати оновлення, але моноаддукт не слід описувати як універсальний полімер, що блокує всі канали й ферменти. [13–15]
3. Дикарбонільний стрес: метилгліоксаль та його джерела
Побічна реакція гліколізу
Метилгліоксаль, MGO, має структуру , а гліоксаль — . Разом із 3-дезоксиглюкозоном вони належать до реакційноздатних дикарбонілів. У воді MGO існує також у гідратованих станах: зображення двох карбонілів не означає, що вся розчинена популяція завжди має лише цю форму. [3,4]
Важливе джерело MGO — побічне перетворення гліцеральдегід-3-фосфату й дигідроксиацетонфосфату. Вони утворюються після розщеплення фруктозо-1,6-бісфосфату альдолазою та взаємоперетворюються за участю тріозофосфатізомерази. Їхній хімічний розпад і побічні реакції створюють MGO; не потрібно приписувати всю його продукцію одному обов’язковому ферментативному проміжному стану. Збільшення доступного пулу тріоз може підвищувати навантаження, але частка гліколітичного потоку, що переходить у MGO, залежить від клітини й умов.
Дикарбонільний стрес означає порушення балансу утворення та видалення дикарбонілів. Це не синонім гіперглікемії: змінюються також активність гліоксалаз, тіоловий пул, альтернативне відновлення й окиснення карбонілів, ниркове виведення продуктів і швидкість оновлення білків. [3,4,32]
Інші джерела та міжвидові відмінності
Аміноацетон може окиснюватися з утворенням MGO, зокрема в реакціях семікарбазид-чутливої амінооксидази SSAO/VAP-1, кодованої AOC3. Обговорюють і шлях від ацетону через ацетол за участю CYP2E1. Ці шляхи не роблять будь-який кетоз рівнозначним клінічно значущому карбонільному пошкодженню: потрібні дані про потік, концентрації та тканинну експозицію.
Перенесення шляху треоніндегідрогенази з тварин на людину особливо потребує обережності: людський TDH є експресованим псевдогеном. Тому не можна автоматично описувати цю дегідрогеназу як головне людське джерело аміноацетону та MGO. [33]
Які групи білка реагують
MGO може модифікувати аргінін із утворенням гідроімідазолонів, зокрема MG-H1. MG-H2 і MG-H3 — інші структурні продукти, а не три назви однієї таутомерної форми. Інші аргінінові продукти включають аргпіримідин. Реакції з лізином дають CEL і певні зшивки, а цистеїн утворює оборотні тіогеміацеталі. Швидкість, вихід і стабільність продуктів відрізняються. [3,4,15]
Для окремої бімолекулярної реакції початкову швидкість можна наближено записати так:
Тут — доступна реагувальна група, а відповідає заданим умовам і конкретному продукту. Універсальне твердження, що MGO завжди реагує в десятки тисяч разів швидше за глюкозу, приховує залежність від нуклеофіла, pH і методу. Так само вільний плазмовий MGO, сумарний MGO в екстракті та локальна експозиція матриксу є різними величинами.
Модифікація аргініну може порушувати сольовий місток або зв’язування субстрату. Це пояснює можливу чутливість активних центрів, але не доводить, що кожен виявлений MG-H1 припадає на каталітично необхідний аргінін.
4. Мітохондрії: вразливість, виявлені мішені та межі моделі
Мікросередовище матриксу
Матрикс працюючої мітохондрії часто лужніший за цитозоль, що впливає на протонування нуклеофілів. Для простої аміногрупи наближення Гендерсона–Гассельбаха дає частку непротонованої форми:
Однак локальний pKa білка, доступність ділянки й стан органели змінюються. Висока щільність білків сама по собі не означає експоненційного прискорення глікування: молекулярне скупчення може змінювати і доступність, і дифузію. Імпорт нових білків, протеази, редокс-захист, динаміка мережі та мітофагія протидіють накопиченню пошкоджень.
Що показали дослідження Rosca
Досліди з ізольованими нирковими мітохондріями показали чутливість дихання до доданого MGO. В іншій роботі з діабетичними щурами MGO-модифікації супроводжували зниження окисного фосфорилювання, а вміст гідроімідазолонів корелював зі зниженням активності комплексу III. [16,17]
Це важливі експериментальні опори, проте вони не визначають універсальної клінічної концентрації пошкодження. Протеомна ідентифікація білка, імунореактивність аддукта та причинний доказ зміни конкретного залишку — різні рівні даних. Роботу 2005 року не слід цитувати як доказ виключно для комплексу I або точного зміщення редокс-потенціалів його Fe–S-центрів.
Комплекс I: передавання електрона та білкові інтерфейси
У комплексі I NADH передає відновні еквіваленти FMN у модулі зв’язування NADH, пов’язаному з NDUFV1; далі беруть участь залізосірчані центри й убіхінон. NDUFS1 — важлива частина гідрофільного модуля. N2 здійснює одноелектронне передавання; N1a не потрібно представляти обов’язковою ланкою єдиного лінійного ланцюга всіх кластерів.
Карбонільна модифікація може змінити зв’язування NADH, збирання, стабільність і взаємодії субодиниць. Але твердження, що саме MG-H1 на NDUFV1/NDUFS1 завжди збільшує у задану кількість разів або зміщує потенціал конкретного центру на фіксоване значення, потребує окремого картування та функціональної перевірки. Такі деталі не можна виводити із загального пригнічення NADH-залежного дихання. [16,17]
Одноелектронне відновлення кисню описує рівняння:
Імовірність залежить від стану редокс-центрів та умов; пошкоджена мітохондрія не обов’язково підвищує продукцію ROS за кожного поєднання субстратів.
Комплекс III та цитохром c
Q-цикл комплексу III охоплює ділянки Qo і Qi, геми bL/bH цитохрому b, залізосірчаний білок Ріске й цитохром c1. Core-білки UQCRC1 і UQCRC2 підтримують структуру комплексу. Зміна інтерфейсів може впливати на перенесення електрона й побічні реакції. Проте названі дослідження не встановлюють, що AGE на Core1 обов’язково блокує рух домену Ріске на точно виміряну тривалість. [17]
Цитохром c взаємодіє з партнерами дихального ланцюга через поверхню з позитивно зарядженими залишками. Карбонільна модифікація може змінювати ці контакти. Взаємодія з кардіоліпіном і зміна координації гему впливають також на пероксидазну активність. Але будь-який AGE не є автоматично достатньою умовою розриву координації Fe–Met80 та неминучого апоптозу. Окиснення й відновлення ліпідів окремо розглянуто в статті про GPX4 та ліпідні пероксиди.
ATP-синтаза, кристи й імпорт білків
Каталітична головка F1 ATP-синтази містить α- та β-субодиниці. Обертання і зв’язок із Fo поєднують синтез ATP із протонним градієнтом. «Аргініновий палець» бере участь у каталітичній організації, а OSCP з’єднує елементи статора. Їхня важливість робить пошкодження інтерфейсів правдоподібною мішенню, але не доводить вибіркового глікування певного Arg373 або універсального падіння активності на 70–80%.
MICOS, зокрема MIC60, і OPA1 організовують кристи. TOM/TIM-комплекси, включаючи TOM40 і TIM23, забезпечують імпорт багатьох білків, кодованих у ядрі. Їхнє пошкодження могло б порушувати протеостаз та архітектуру мембран. Щоб стверджувати, що саме MGO-модифікація конкретної ділянки запускає ці зміни в тканині, потрібні прямі дані. Структурна роль білка та доказана карбонільна мішень — різні поняття. [3,4,16,17]
| Вузол | Функціональна причина чутливості | Потрібний доказ понад загальну дисфункцію |
|---|---|---|
| Комплекс I | Зв’язування NADH, FMN/Fe–S-перенесення та збирання | Картування аддукта й перевірка функції ділянки |
| Комплекс III | Q-цикл і контакти субодиниць | Розрізнити кореляцію модифікації та механізм блокування |
| Цитохром c | Електростатичні контакти та координація гему | Окремо перевірити зв’язування, перенесення електрона й пероксидазну активність |
| ATP-синтаза / OSCP | Каталіз, обертання та механічне поєднання | Встановити змінену ділянку та її зайнятість |
| MICOS / OPA1 / TOM–TIM | Кристи й імпорт білків | Відокремити пряме глікування від вторинної відповіді на стрес |
5. Модель Браунлі: зворотний зв’язок через ROS, PARP1 і GAPDH
У моделі гіперглікемічного пошкодження надлишок субстрату підсилює відновлення переносників і змінює мітохондріальну енергетику. Високий потенціал може ускладнювати подальше перенесення електрона, але єдиного порогу в мілівольтах для катастрофічної продукції ROS в усіх тканинах немає. Негативний знак також потрібно відрізняти від величини поляризації. [1,2,8,24]
В ендотеліальній експериментальній системі підвищення мітохондріального супероксиду пов’язували з пошкодженням DNA, активацією PARP і пригніченням GAPDH. Надекспресія MnSOD або UCP1 запобігала низці змін; втручання в PARP перевіряли окремо. Це підтримує причинну послідовність у вивченій моделі, а не доводить однаковий початок усіх ускладнень діабету. [7,8]
PARP1 використовує NAD+ для ADP-рибозилювання. Виражена активація змінює споживання NAD+, відповідь на пошкодження DNA і функції білків. У роботі Du та колег GAPDH зазнавала полі(ADP-рибозилювання); без картування не можна приписувати модифікацію певному каталітичному цистеїну. Зниження активності GAPDH підвищує доступність попередніх проміжних сполук і може перерозподіляти потік. [7]
| Гілка | Субстрат і механізм | Обмеження інтерпретації |
|---|---|---|
| Поліоловий шлях | Альдозоредуктаза використовує NADPH для відновлення глюкози до сорбітолу; сорбітолдегідрогеназа — NAD+ | NADPH витрачається безпосередньо, GSH змінюється через редокс-баланс, а не як субстрат альдозоредуктази |
| DAG–PKC | Метаболічні зміни можуть підвищувати утворення DAG та активувати PKC | Ізоформи й ефекти залежать від тканини |
| Гексозаміновий шлях | Фруктозо-6-фосфат сприяє утворенню UDP-GlcNAc і регульованій O-GlcNAc-модифікації | Це ферментативна модифікація, а не AGE-реакція |
| Дикарбонільне навантаження | Накопичення тріозофосфатів збільшує можливість утворення MGO | Важлива одночасна відповідь систем знешкодження |
Ендотелій, подоцити, клітини сітківки та нервова тканина відрізняються транспортом глюкози й метаболічними обмеженнями. Наприклад, GLUT1 важливий для гематоенцефалічного бар’єра, тоді як для нейронів суттєвий GLUT3. Твердження, що всі інсулінонезалежні клітини використовують один транспортер, стирає цю відмінність.
Пошкодження дихання може далі посилювати метаболічний і редокс-стрес, формуючи зворотний зв’язок. «Метаболічна пам’ять» охоплює довговічні модифікації матриксу, епігенетичні та запальні зміни. Вона не означає, що поліпшення контролю глікемії марне або що після нього ускладнення неминучі. [1,2,24]
6. RAGE: позаклітинне розпізнавання та клітинна відповідь
Структура й різноманітність лігандів
RAGE, кодований AGER, належить до імуноглобулінової суперродини. Він містить позаклітинні домени V, C1 і C2, один трансмембранний сегмент і короткий цитоплазматичний хвіст. Власного каталітичного кіназного домену немає. Зв’язування залежить від поверхні доменів, заряду й організації рецептора. [9,10,25,31]
До лігандів належать певні AGE-модифіковані білки, HMGB1, представники родини S100 та амілоїдні структури. Але будь-який вільний AGE-аддукт не стає автоматично рівноцінним агоністом. Важливі структура й щільність модифікації білка, агрегування, умови досліду та контроль домішок. Вимірювання загального CML тому не описує всього RAGE-сигнального навантаження.
Адаптери, NOX і транскрипція
Внутрішньоклітинний хвіст RAGE взаємодіє із сигнальними партнерами. DIAPH1/mDia1 пов’язаний із передаванням сигналу до малих GTPаз; в окремій системі показано участь фосфорильованого RAGE, TIRAP і MyD88. [34,35]
Подальші гілки охоплюють Rac1, NADPH-оксидази, MAPK і NF-κB, але їх не слід представляти обов’язковим однаковим ланцюгом у кожній клітині. Збирання NOX2 залежить від регуляторних субодиниць; NOX4 не є простим повтором схеми Rac1–p47phox. p38, ERK і JNK можуть змінювати запальну та стресову відповідь. Через IKK, зміни IκB і NF-κB регулюються цитокіни та молекули адгезії, включаючи IL-6, TNF, MCP-1, ICAM-1 і VCAM-1. [9,25,27,31]
Підвищення AGER і запальних медіаторів може підтримувати зворотний зв’язок. Однак рецептор не позбавлений регуляції, а його дія не обмежена патологією. Перехресний вплив клітинних ROS, мітохондріальної функції, кальцію та запалення залежить від тканини, експозиції й лігандів.
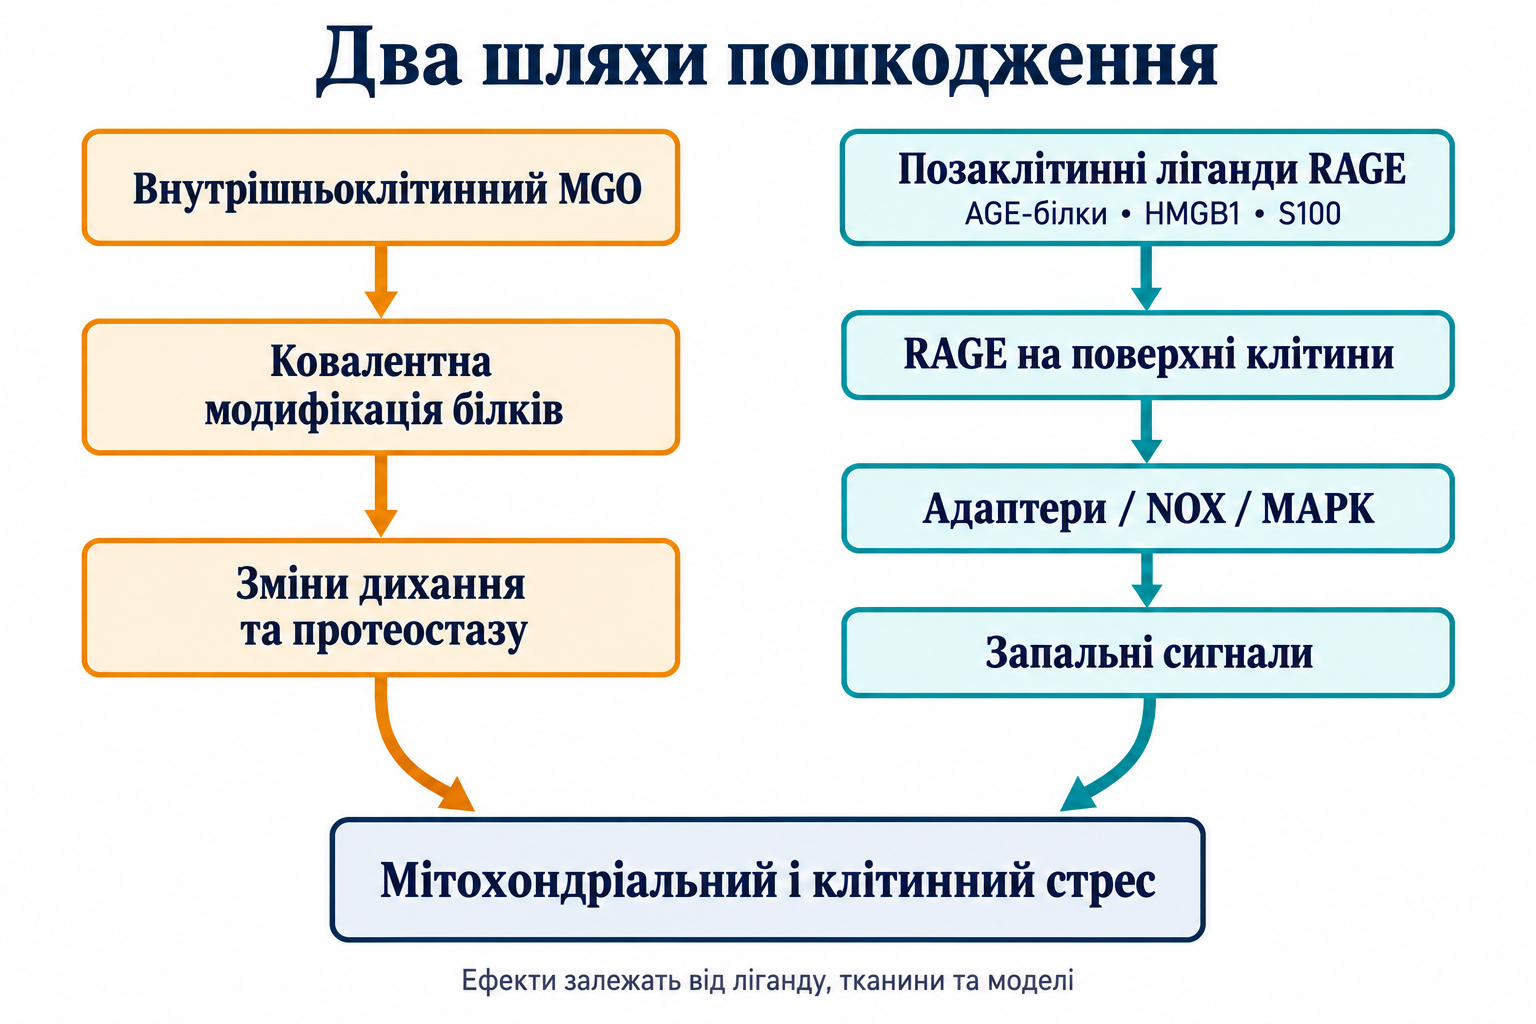
Пряма ковалентна модифікація білка та RAGE-залежна сигналізація — самостійні механізми, які можуть взаємодіяти. Стрілки позначають можливу послідовність у вивчених умовах, а не однаковий результат у кожної людини.
Що означає повідомлення про мітохондріальний RAGE
Kang та колеги виявили мітохондріальний RAGE в пухлинній моделі й пов’язали HMGB1/RAGE з посиленням комплексу I та ATP. Це не підтверджує універсального пороутворювального комплексу RAGE–VDAC–ANT–CypD. [36]
Навіть виявлення рецептора в мітохондріальній фракції не встановлює точної топології в усіх тканинах. У тій роботі захист від протеази відрізняв досліджувану популяцію від простого розташування на зовнішній мембрані. Цей результат не можна перетворювати на встановлену схему імпорту через TOM/TIM та інтеграції в обидві мембрани. Контекст пухлинної біоенергетики також не дорівнює неминучому запуску апоптозу чи піроптозу при діабеті.
RAGE-залежне запалення може впливати на мітохондрії сигнальними шляхами без необхідності постулювати універсальну мітохондріальну локалізацію. Стійке підвищення проникності внутрішньої мембрани окремо розглянуто в статті про mPTP і циклофілін D, де навіть молекулярна ідентичність пори потребує обережної інтерпретації.
7. Гліоксалази й глутатіон: хімічний цикл захисту
GLO1 і GLO2
Глутатіон вступає в оборотну неферментативну реакцію з MGO, утворюючи гемітіоацеталь. GLO1 перетворює його на S-D-лактоїлглутатіон, а GLO2 гідролізує цей тіоефір, утворюючи D-лактат і повертаючи GSH. [3,32]
Сумарно MGO перетворюється на D-лактат за участю води. GSH є повернюваним учасником циклу, а не витрачається стехіометрично в завершеній послідовності. Це не означає, що весь тіоловий пул клітини завжди зберігається: паралельно відбуваються окиснення, кон’югація, синтез і експорт.
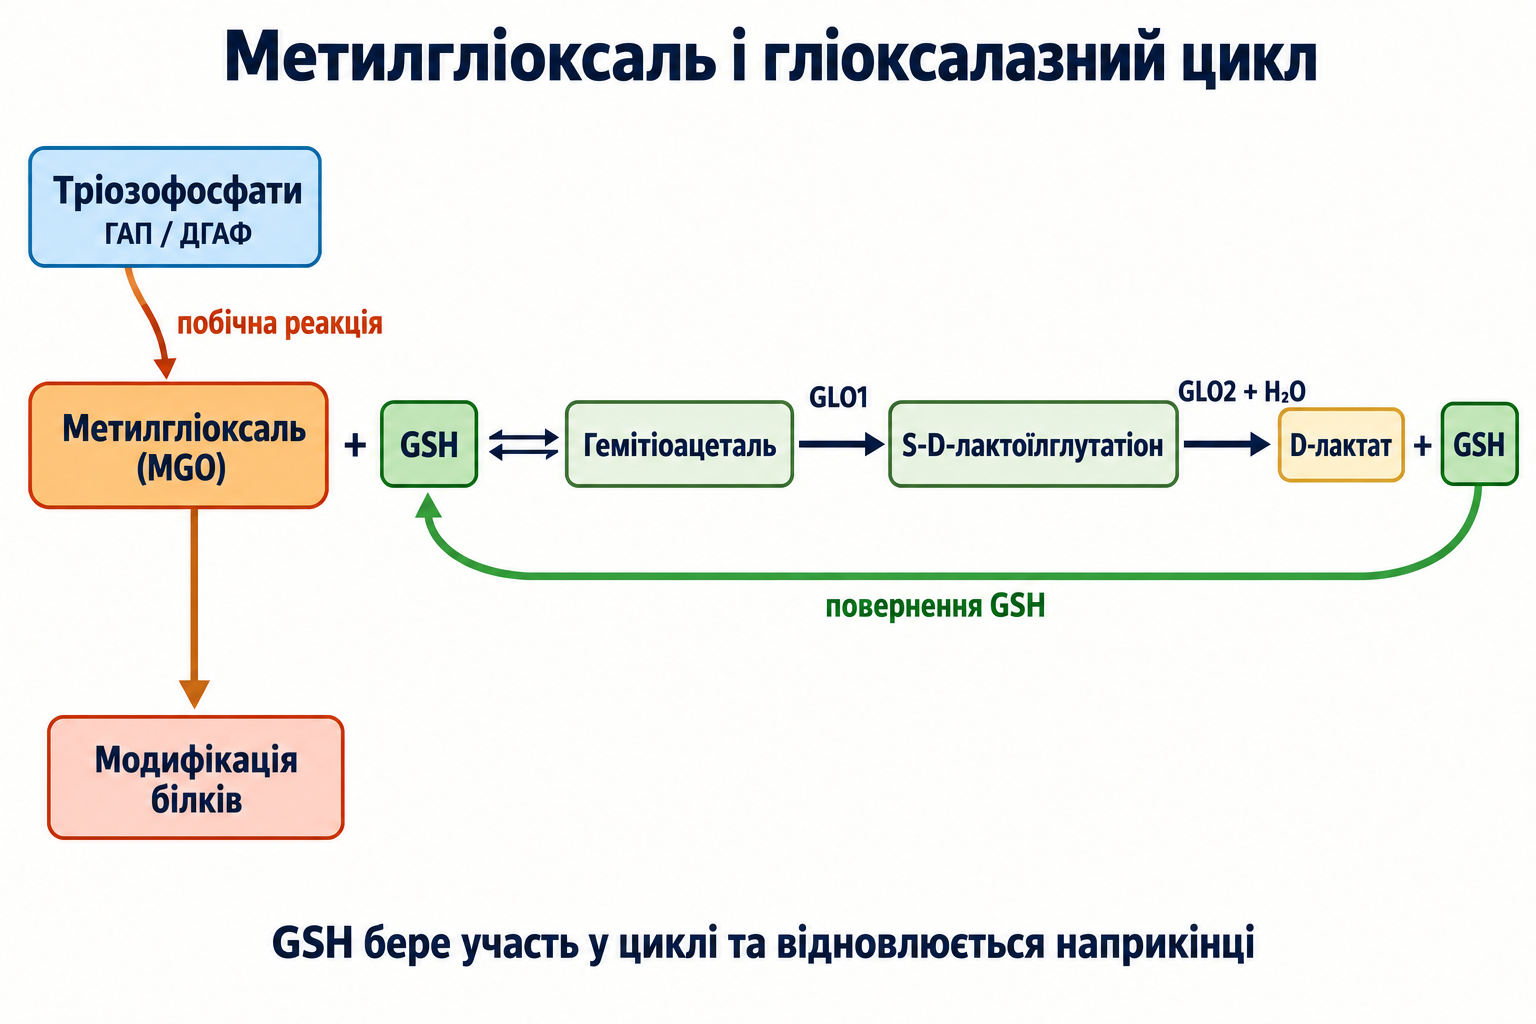
GLO1 діє на гемітіоацеталь, а GLO2 повертає GSH. Утворення MGO та його видалення показані окремими шляхами.
Людська GLO1 — металозалежний фермент, який зазвичай розглядають як цинковмісний димер; координація металу й кислотно-основний каталіз забезпечують перегрупування субстрату. GLO2/HAGH належить до металозалежних гідролаз. Не можна задавати всім препаратам ферменту один незмінний склад металевого центру або безпосередньо переносити константи для гемітіоацеталю на вільний MGO. [3,32]
Рівновага й кінетика не задають єдиного порогу GSH
Для спрощеної рівноваги утворення гемітіоацеталю:
Потрібно чітко визначити вимірювані форми MGO та умови. Реальна швидкість циклу залежить від доступного GSH, активності обох ферментів й інших шляхів видалення. і залежать від препарату й аналізу; з однієї пари значень не можна вивести універсальний захист організму, обмежений лише дифузією.
Зниження GSH може зменшити утворення гемітіоацеталю та погіршити редокс-захист. Проте фіксованої концентрації GSH, після якої всі мітохондрії зазнають катастрофи, не встановлено. Глутатіонредуктаза використовує NADPH для відновлення GSSG; новий GSH синтезується послідовною дією глутаматцистеїнлігази та глутатіонсинтетази. NAC може бути джерелом цистеїну, а не прямим активатором останньої стадії. D-лактат надалі метаболізується, зокрема за участю LDHD, і не є безумовно нешкідливим за будь-якої концентрації. [3,32]
Транскрипційна регуляція
Nrf2 регулює антиоксидантні та детоксикаційні програми. Xue та колеги показали Nrf2-залежний контроль GLO1 через відповідний регуляторний елемент. [5]
KEAP1 бере участь у контролі доступності Nrf2; електрофільні сполуки можуть змінювати відповідь. Однак індукція одного гена не гарантує однакової активності циклу в усіх тканинах. Вік, запалення, епігенетичні зміни та мікроРНК впливають на експресію, але загального підґрунтя для однакового зниження GLO1 на 40–60% у всіх літніх людей немає. Компенсаторні карбонілредуктази й інші ферменти також важливі для оцінювання дефіциту GLO1.
8. Від клітинних моделей до органних ускладнень
Нирка
У діабетичній нирці розглядають пошкодження подоцитів, ендотелію й канальців, зміни матриксу та запалення. Модифікація колагену IV і ламініну може змінювати базальну мембрану; сигнальні зміни зачіпають актиновий апарат і білки подоцита, зокрема синаптоподин. Але альбумінурію не можна пояснювати тільки втратою негативного заряду чи одним AGE. Гемодинаміка, фільтраційний бар’єр, мезангіальна відповідь і фіброз взаємодіють. [17,23,28]
Ниркова недостатність змінює також видалення продуктів глікування. Підвищення концентрації може одночасно відображати утворення й знижений кліренс; поперечна асоціація не встановлює напрямку причинності. [26,28]
Сітківка
Перицити, ендотелій і нейрональні клітини сітківки мають різні функції та чутливість. Глікування матриксу, зміни інтегринових контактів, запалення, порушення бар’єра та VEGF розглядають у механізмах ретинопатії. Втрата перицитів, набряк і неоваскуляризація не зводяться до одного MGO–RAGE-сценарію. Експериментальна профілактика ретинопатії бенфотіаміном не дорівнює доведеній профілактиці всіх людських мікросудинних ускладнень. [6,24,27]
Нерв і шваннівські клітини
Поліоловий потік, редокс-баланс, судинне живлення та метаболізм аксонів можуть разом порушувати функцію нерва. Глікування нейрофіламентів, тубуліну й моторних інтерфейсів розглядають як можливий внесок у порушення аксонального транспорту. Функції кінезину, динеїну та перенесення нейротрофічних сигналів важливі, але не кожне порушення доведено як прямий наслідок картованого AGE-залишку. Втрата чутливості та біль також мають різні механізми. [18,20,24,30]
Судини й міокард
Зшивки довговічного колагену I/III можуть змінювати механіку судинної стінки. Швидкість пульсової хвилі характеризує жорсткість, а не специфічно вимірює AGE-навантаження. На пасивну жорсткість міокарда впливають матрикс, титин, його ізоформи та фосфорилювання; не кожна діастолічна дисфункція доводить глікування титину. [1,12–14]
Модифікація ApoB й інших компонентів LDL може змінювати взаємодії ліпопротеїнів із рецепторами та макрофагами. Це перетинається з окисненням і запаленням; AGE-LDL не є однією хімічно однорідною частинкою з однаковою поведінкою в усіх моделях. [2,25,27]
Мозок
Карбонільний стрес може впливати на енергетичний обмін нейронів, що перевіряли в клітинних моделях експозиції MGO. Глікування амілоїдних і tau-пов’язаних систем обговорюють разом з агрегуванням та запаленням. Фіксоване стократне прискорення агрегації Aβ або однакове блокування всіх механізмів дефосфорилювання tau не можна переносити на будь-яку тканину. RAGE-відповідь мікроглії не доводить, що AGEs є єдиною причиною хвороби Альцгеймера. [25,30,31]
9. Втручання: мішень не дорівнює клінічному результату
Уловлювання карбонілів і запобігання аддуктам
Аміногуанідин, або пімегедин, може реагувати з дикарбонілами, проте має й інші хімічні та фармакологічні дії. ACTION I не підтвердило статистично значущої користі за первинною нирковою кінцевою точкою. [23]
Це відрізняється від твердження, що всі дослідження достроково зупинено. Робота ACTION II у вихідній бібліографії описує дизайн і початкові характеристики, а не замінює звіт про результати. Можливі небажані дії, імунологічні реакції та взаємодії з іншими шляхами обмежують перенесення лабораторної ефективності аміногуанідину в практику. [22,23]
Піридоксамін — форма вітаміну B6, яку досліджували як інгібітор карбонільних і окиснювальних перетворень. Подальше рандомізоване дослідження Pyridorin не підтвердило поліпшення первинної кінцевої точки в усій досліджуваній популяції. [37]
Це принципово відрізняється від пояснення відсутності застосування лише регуляторними перешкодами. Сприятливий результат підгрупи або ранньої фази потребує незалежного підтвердження.
Карнозин, β-аланіл-L-гістидин, здатний реагувати з карбонілами. Але при пероральному застосуванні важливі всмоктування, тканинна експозиція та гідроліз сироватковою карнозиназою CNDP1. Асоціації варіантів CNDP1 із ризиком ускладнень не доводять, що певна пероральна кількість насичує фермент і запобігає нефропатії. Уловлювання в пробірці не встановлює дози для ефективної конкуренції з білковими нуклеофілами тканини. [19]
Бенфотіамін: кофактор і перерозподіл потоку
Бенфотіамін — попередник тіаміну. Після метаболічних перетворень може підвищуватися доступність тіаміндифосфату, кофактора транскетолази. Це кофакторний механізм, а не пряме універсальне алостеричне відкриття метаболічного шунта. У неокисній частині пентозофосфатного шляху транскетолаза працює разом з іншими ферментами, зокрема трансальдолазою. Коректна сумарна схема перерозподілу вуглецю:
Обидві сторони зберігають 15 атомів вуглецю. Реакцію «F6P + GAP → рибозо-5-фосфат + седогептулозо-7-фосфат» не можна використовувати як збалансовану двосубстратну схему. Напрямок потоку визначає стан клітини, а не лише наявність добавки.
Hammes та колеги показали захист в експериментальній ретинопатії. Людські BEDIP і BENDIP вивчали переважно короткострокові нейропатичні показники, для яких потрібно розрізняти аналізи й кінцеві точки. BEDIP було тритижневим пілотним дослідженням, а не 12-тижневим із 130 учасниками. [6,18,38]
Триваліше BOND не підтвердило переваги бенфотіаміну за первинною оцінкою довжини нервових волокон рогівки. [39]
Отже, клітинний вплив на транскетолазу та короткий симптоматичний сигнал не встановлюють регенерації нервів або профілактики нефропатії й ретинопатії в будь-якій популяції.
Індукція GLO1: Nrf2 і tRES–HESP
Сульфорафан та інші електрофільні сполуки можуть впливати на KEAP1–Nrf2 і детоксикаційну програму. Це пояснює дослідницький інтерес, але не задає однакового відсотка індукції GLO1 для будь-якої форми та дози. [5]
У перехресному дослідженні tRES–HESP 29 учасників завершили оцінювання; щодня вивчали 90 мг транс-ресвератролу та 120 мг гесперетину впродовж восьми тижнів. У post hoc підгрупі з BMI >27,5 кг/м² повідомили про збільшення GLO1 на 27% і зниження MGO на 37%, із поліпшенням OGIS і судинних показників. Це результати конкретної групи та кінцевих точок, а не універсальні ефекти дози. [21]
Дослідження не доводить запобігання судинним ускладненням. Поєднання з птеростильбеном є іншим поєднанням: його не можна підставити замість гесперетину, зберігаючи посилання на tRES–HESP. Обговорення SIRT1, Nrf2, біодоступності й ефектів поліфенолів має враховувати сполуку, експозицію та модель, а не обіцяти загальну гарантовану нейропротекцію.
Ліпоєва кислота та тіоловий пул
α-Ліпоєва кислота й її відновлена форма беруть участь у редокс-хімії; ліпоїльні групи в ферментних комплексах мають окрему кофакторну роль. SYDNEY 2 вивчало короткостроковий вплив пероральної α-ліпоєвої кислоти на симптоми діабетичної полінейропатії. [20]
Симптоматична кінцева точка не доводить зниження всіх AGEs або регенерації аксонів. Дослідження не можна автоматично перейменувати на випробування лише R-енантіомера чи певної солі. Підтримання GSH залежить від синтезу, доступності цистеїну та NADPH-залежного відновлення; ліпоєва кислота не є гарантованою заміною глутатіонредуктазі.
NAC належить до підходів збільшення доступності цистеїну. Це біохімічно правдоподібна підтримка синтезу GSH, але ефективність поєднання NAC, карнозину, бенфотіаміну, поліфенолів і ліпоєвої кислоти саме проти AGE-ускладнень потрібно довести дослідженням комбінації. Сума окремих механізмів не встановлює клінічної синергії, часу приймання чи оптимальної дози.
sRAGE, антагоністи рецептора й руйнування зшивок
Розчинний RAGE охоплює продукти відокремлення позаклітинного домену за участю протеаз і секреторні варіанти альтернативного сплайсингу. esRAGE — частина цього різноманіття, а не синонім усіх вимірюваних sRAGE-популяцій. Зв’язування лігандів цікавить як механізм пастки, проте концентрації в крові залежать також від утворення, запалення й кліренсу. [25,31]
Азелірагон/TTP488 досліджували як антагоніст RAGE. У STEADFAST частини A та B не досягли співпервинних кінцевих точок. Це не обґрунтовує застосування для захисту мітохондрій. [40]
Підхід до руйнування наявних зшивок досліджували, зокрема, Vasan та колеги. Ці хімічні результати не доводять, що кожний передбачуваний руйнівник AGE-зшивок, включаючи історично обговорюваний алаґебріум, розриває всі основні зшивки людського колагену. Особливо потрібно відрізняти модельні експериментальні зшивки від глюкозепану в довговічній тканині. [14,29]
| Рівень втручання | Приклади | Що потрібно підтвердити |
|---|---|---|
| Зниження навантаження субстратів | Контроль метаболічного стану, дослідження транскетолазного потоку | Зміну ускладнень, а не лише лабораторного потоку |
| Уловлювання карбонілів | Аміногуанідин, піридоксамін, карнозин | Досяжну тканинну експозицію, вибірковість і клінічну користь |
| Посилення видалення MGO | Індукція GLO1, достатність тіолового циклу | Узгоджену роботу GLO1/GLO2, зміну навантаження та результатів |
| Підтримання редокс-балансу | Синтез і відновлення GSH | Функціональний ефект у потрібній тканині |
| RAGE-сигналізація | Розчинні форми, експериментальні антагоністи | Лігандну специфічність, користь і небажані ефекти |
| Наявні зшивки | Експериментальні руйнівники AGE-зшивок | Реакцію з релевантною людською зшивкою та зміну функції тканини |
Матриця описує дослідницькі рівні, а не встановлює багатокомпонентний лікувальний стек чи обов’язкові інтервали до їди. Вибір ліків і оцінювання взаємодій при діабеті залежать від клінічної ситуації; дослідницькі механізми не замінюють лікування ускладнень із доведеною ефективністю.
10. Моніторинг: що вимірює кожний показник
| Показник | Основний зміст | Обмеження |
|---|---|---|
| HbA1c | Глікування гемоглобіну та інтегрована глікемічна експозиція | Залежить від еритроцитарного оновлення, гемоглобінопатій та аналітичної системи |
| Фруктозамін / глікований альбумін | Коротша експозиція сироваткових білків | Залежить від синтезу, втрати й оновлення білків |
| MGO | Дикарбонільне навантаження за заданої підготовки зразка | Можливі утворення після взяття, гідратація та вплив дериватизації |
| CML / CEL / MG-H1 | Конкретні класи аддуктів | Вільні й білково-зв’язані форми мають різний зміст; важливий кліренс |
| Пентозидин | Один флуоресцентний продукт | Не вимірює нефлуоресцентний глюкозепан або всі AGEs |
| sRAGE / esRAGE | Розчинні рецепторні популяції | Ниркова функція та запалення ускладнюють трактування як резерву захисту |
| GSH / GSSG | Тіоловий і редокс-контекст матеріалу | Чутливий до окиснення під час обробки; кров не дорівнює матриксу |
Для хімічно визначених аддуктів застосовують LC–MS/MS, а для певних флуоресцентних сполук — відповідну хроматографію. Імунні методи потребують знання специфічності антитіл і способу подання результату. Для MGO важливі швидка стабілізація зразка, умови дериватизації, внутрішні стандарти й контроль штучного утворення аналіту. [3,4,15,26,32]
Не можна об’єднувати різні методи в один універсальний поріг дикарбонільного кризу. Значення MGO, межа sRAGE чи співвідношення GSH/GSSG без матеріалу й методики не обґрунтовують автоматичного призначення добавок. HbA1c має усталене клінічне застосування, тоді як багато AGE-панелей залишаються дослідницькими. Діагноз та інтерпретація HbA1c потребують клінічного контексту, особливо за зміненого оновлення еритроцитів.
11. Як пов’язуються механізми
Глікоокиснення поєднує вуглеводну й окиснювальну хімію, але не охоплює всіх AGEs. Метилгліоксаль пов’язує побічні реакції обміну з модифікацією аргініну та інших груп; гліоксалазний цикл обмежує навантаження. У мітохондрії можуть змінюватися білкові контакти, дихання та протеостаз, а поверхневий RAGE додає окрему запальну сигнальну гілку. Встановлення структури аддукта, доказ функції конкретної ділянки та поліпшення клінічного результату залишаються різними завданнями.
Таке розрізнення дозволяє змістовно обговорювати захист мітохондрій: зберігати перевірювані реакції й результати моделей, але не обіцяти однакових наслідків для різних AGEs, тканин і комбінацій препаратів.
Як підготовлено матеріал
Цей науковий наративний огляд підготовлено 8 жовтня 2026 року. Вихідний матеріал повністю прочитано, його бібліографію збережено. Первинні роботи перевіряли адресно за конкретних суперечностей: мітохондріальні дослідження Rosca, адаптери й мітохондріальна локалізація RAGE, людський TDH та атрибуція клінічних випробувань. Розмежовано хімічні реакції, спостереження в моделях і клінічні кінцеві точки. Непідтверджені універсальні пороги, точні ефекти окремих залишків та лікувальну синергію не подано як установлені. Це не систематичний огляд і не результат незалежного рецензування; доступ до повних текстів деяких робіт був обмежений.
Часті питання
Глікування та глікоокиснення — те саме?
Глікоокиснення охоплює окиснювальні перетворення, пов’язані з глікуванням. Глікування ширше, а різні AGEs утворюються різними шляхами.
Чи всі AGEs зшивають білки?
Ні. CML, CEL і MG-H1 — приклади моноаддуктів. Пентозидин і глюкозепан є зшивками та відрізняються між собою.
Чому важливий метилгліоксаль?
Він утворюється, зокрема, з тріозофосфатів і може модифікувати білкові групи. Навантаження залежить від утворення, знешкодження та оновлення білків.
Чи витрачається глутатіон у гліоксалазному циклі?
Він бере участь в утворенні гемітіоацеталю та повертається під дією GLO2. Паралельні клітинні реакції все ж можуть змінювати загальний пул GSH.
Чи доводить mitRAGE неминуче пошкодження мітохондрій?
Ні. У первинній пухлинній моделі mitRAGE пов’язували з посиленням комплексу I та ATP. Це не доказ універсального комплексу, що відкриває mPTP.
Чи є доведена універсальна комбінація проти AGEs?
Поєднання правдоподібних механізмів не доводить клінічної синергії. Комбінація потребує досліджень тканинної експозиції, кінцевих точок і небажаних ефектів.
Джерела
- The pathobiology of diabetic complications: a unifying mechanism
- Biochemistry and molecular cell biology of diabetic complications
- The glyoxalase system in health and disease
- Dicarbonyl stress in cell and tissue dysfunction contributing to ageing and disease
- Transcriptional control of glyoxalase 1 by Nrf2 provides a stress-responsive defence against dicarbonyl glycation
- Benfotiamine blocks three major pathways of hyperglycemic damage and prevents experimental diabetic retinopathy
- Inhibition of GAPDH activity by poly(ADP-ribose) polymerase activates three major pathways of hyperglycemic damage in endothelial cells
- Normalizing mitochondrial superoxide production blocks three pathways of hyperglycaemic damage
- The multiligand receptor RAGE as a progression factor amplifying immediate and sustained cellular response in diabetes
- Structural basis for ligand recognition and activation of the receptor for advanced glycation endproducts
- Role of oxidative stress in development of complications in diabetes
- Nonenzymatic browning in vivo: possible process for aging of long-lived proteins
- Structure elucidation of a senescence cross-link from human extracellular matrix. Implication of pentosidine in the browning of aging tissues
- Identification and quantification of glucosepane in human dermal tissue
- Methylglyoxal-derived advanced glycation endproducts in human lenses: determination of hydroimidazolone, argpyrimidine, and MOLD
- Alterations in renal mitochondrial respiration in response to the reactive oxoaldehyde methylglyoxal
- Glycation of mitochondrial proteins from diabetic rat kidney is associated with excess superoxide formation
- Benfotiamine in diabetic polyneuropathy—data from a randomized, double-blind, placebo-controlled study (BENDIP)
- Carnosine and its possible roles in nutrition and health
- Oral treatment with alpha-lipoic acid improves symptomatic diabetic polyneuropathy: the SYDNEY 2 trial
- Improved Glycemic Control and Vascular Function in Overweight and Obese Subjects by Glyoxalase 1 Inducer Formulation
- Design and baseline characteristics for the aminoguanidine Clinical Trial in Overt Type 2 Diabetic Nephropathy (ACTION II)
- Randomized trial of an inhibitor of formation of advanced glycation end products in diabetic nephropathy
- Oxidative stress and diabetic complications
- The RAGE axis: a fundamental mechanism in signaling the inflammatory response in diabetes and beyond
- Advanced glycation end-products and advanced oxidation protein products in patients with diabetes mellitus
- Protein glycation: a firm link to endothelial cell dysfunction
- Advanced glycation end products, oxidative stress and diabetic nephropathy
- An agent cleaving glucose-derived protein crosslinks in vitro and in vivo
- Methylglyoxal impairs glucose metabolism and leads to energy depletion in neuronal cells—protection by carbonyl scavengers
- Understanding RAGE, the receptor for advanced glycation end products
- Glyoxalase in diabetes, obesity and related disorders
- The human L-threonine 3-dehydrogenase gene is an expressed pseudogene
- Interaction of the RAGE cytoplasmic domain with diaphanous-1 is required for ligand-stimulated cellular migration through activation of Rac1 and Cdc42
- TIRAP, an adaptor protein for TLR2/4, transduces a signal from RAGE phosphorylated upon ligand binding
- The HMGB1/RAGE inflammatory pathway promotes pancreatic tumor growth by regulating mitochondrial bioenergetics
- Pyridorin in type 2 diabetic nephropathy
- Benfotiamine in the treatment of diabetic polyneuropathy—a three-week randomized, controlled pilot study (BEDIP study)
- Effects of benfotiamine treatment over 12 months on morphometric, neurophysiological and clinical measures in type 2 diabetes patients with symptomatic polyneuropathy: a randomized, placebo-controlled, double-blind clinical trial (BOND study)
- 2018 Annual Report: STEADFAST azeliragon trial outcomes