Uridina y síntesis de membranas sinápticas: mecanismos y límites clínicos
Cómo UMP se relaciona con CTP, la vía de Kennedy, colina y DHA; qué muestran modelos sinápticos y ensayos de mezclas nutricionales, y dónde termina la evidencia.
La neuroplasticidad exige algo más que actividad eléctrica y expresión génica: una prolongación en crecimiento necesita nueva membrana y una sinapsis requiere un sistema coordinado de lípidos, receptores y proteínas. La uridina atrajo a los investigadores porque su metabolismo participa en la formación de CTP, un nucleótido necesario para sintetizar fosfatidilcolina y fosfatidiletanolamina. Es una conexión bioquímica convincente, pero entre reponer un reservorio de nucleótidos y mejorar la memoria humana existen varios niveles de evidencia independientes.
La uridina-5′-monofosfato, o UMP, es un nucleótido: uridina con un fosfato unido al carbono 5′ de la ribosa. La uridina libre es un nucleósido sin ese grupo fosfato; UTP contiene tres fosfatos. La diferencia importa para la absorción, las reacciones intracelulares y la señalización de receptores. UMP oral no puede considerarse un agonista extracelular de P2Y listo para actuar, ni un resultado favorable de una mezcla con UMP, DHA y vitaminas atribuirse a la uridina sola.
La sinapsis como sistema de membranas y proteínas
La terminación presináptica contiene vesículas con neurotransmisor. Sus membranas atraviesan ciclos de fusión con la membrana plasmática y posterior recuperación; por eso el metabolismo lipídico sostiene tanto el crecimiento como el mantenimiento de contactos existentes. El complejo SNARE interviene directamente en la fusión, mientras que la sinapsina-1 participa en la organización de reservorios vesiculares y la sinaptofisina se asocia a las membranas de las vesículas sinápticas. No deben agruparse como una única «enzima de la exocitosis».
Al otro lado de la hendidura sináptica están los receptores y la densidad postsináptica. En un contacto excitador, los receptores AMPA, incluidos los complejos con GluA1/GluA2, y los NMDA, que pueden contener GluN2B, se organizan junto a proteínas de andamiaje. PSD-95 pertenece a la familia MAGUK y desempeña principalmente una función estructural; ese nombre no significa que aquí actúe como una guanilato cinasa activa. Conexiones mediante otros adaptadores, incluida una red con Shank, enlazan los complejos receptores con el citoesqueleto de actina de la espina. Una línea simple PSD-95—Shank—actina representa una red organizativa, no necesariamente unión directa entre cada pareja contigua.
La fosfatidilcolina (PC), la fosfatidiletanolamina (PE), la fosfatidilserina (PS), la esfingomielina y el colesterol contribuyen de manera distinta a las propiedades de la membrana. La composición depende del compartimento celular, del tipo de sinapsis y del método de aislamiento; los porcentajes universales para todas las membranas sinápticas resultan engañosos. DHA puede incorporarse a las cadenas acilo de varias clases de fosfolípidos, a menudo en posición sn-2. Sin embargo, un lípido con DHA y un dominio ordenado de colesterol–esfingomielina son elementos distintos de organización de la bicapa: la presencia de DHA no convierte automáticamente una zona en una «balsa lipídica».
La nueva superficie de membrana no determina por sí sola adónde crecerá una prolongación ni qué contacto será funcional. También hacen falta señales de crecimiento, adhesión, transporte de proteínas, reorganización del citoesqueleto y actividad de la red neuronal. Por tanto, aumentar PC, PSD-95 o el número de espinas es interesante, pero cada medición responde a una pregunta diferente. Ninguna sustituye la evaluación electrofisiológica de la transmisión ni la evaluación clínica de la memoria.
De la ingesta de uridina al CTP intracelular
Absorción y transporte a través de membranas
Tras ingerir UMP, gran parte de su recorrido implica desfosforilación y absorción como uridina. Participan fosfatasas y nucleotidasas intestinales, transporte de nucleósidos y metabolismo posterior en el hígado y otros tejidos. La concentración plasmática depende de algo más que la dosis: importan la forma química, la composición del producto, los alimentos y la velocidad de utilización. Una subida de uridina sanguínea no mide UTP neuronal ni indica cuántas sinapsis nuevas se han formado.
Existen dos familias principales de transportadores de nucleósidos. ENT1/ENT2, codificados por SLC29A1/SLC29A2, realizan transporte equilibrativo según el gradiente; la dirección puede cambiar con las concentraciones. CNT1/2/3 pertenecen a SLC28 y pueden aprovechar un gradiente catiónico. CNT1 transporta preferentemente nucleósidos pirimidínicos; CNT2, purínicos, pero también uridina; CNT3 presenta una selectividad más amplia. En experimentos con transportadores humanos recombinantes expresados en ovocitos de Xenopus, la relación Na⁺:nucleósido fue 1:1 para CNT1/2 y 2:1 para CNT3; CNT3 también puede funcionar con H⁺ en proporción 1:1. Son propiedades de las proteínas estudiadas, no un mapa establecido de su contribución a la barrera hematoencefálica humana.
La barrera hematoencefálica está formada por una capa de células endoteliales con uniones estrechas. La ruta transcelular cruza primero la membrana orientada a la sangre, después el citoplasma endotelial y una segunda membrana orientada al tejido; todavía queda la membrana de la propia célula nerviosa. No debe reducirse a una sola frontera «sangre–neurona» ni colocar sin evidencia transportadores idénticos en ambos lados. En modelos experimentales se han demostrado entrada de uridina al cerebro y cambios en los nucleótidos cerebrales, pero eso no proporciona la farmacocinética humana precisa de cada suplemento.
Recuperación de nucleósidos y síntesis de novo
En la vía de recuperación, las uridina–citidina cinasas UCK1/UCK2 fosforilan la uridina. CMPK1 y las nucleósido-difosfato cinasas de la familia NME permiten después formar UDP y UTP sucesivamente. UMP, UDP y UTP indican aquí el número de fosfatos, no bases diferentes. Las reacciones de cinasas consumen nucleótidos energéticos y están reguladas metabólicamente; la uridina exógena no se convierte en membrana sin gasto energético.
Uridina + ATP → UMP + ADP — UCK1/2, EC 2.7.1.48.
UMP + ATP ⇌ UDP + ADP — CMPK1, EC 2.7.4.14.
UDP + ATP ⇌ UTP + ADP — NME/NDPK, EC 2.7.4.6.
La otra posibilidad es sintetizar el anillo pirimidínico de novo. El complejo CAD realiza las primeras reacciones, DHODH mitocondrial transforma dihidroorotato en orotato y UMPS participa en la formación de UMP. En tejido cerebral humano adulto se han detectado enzimas de esta vía; los experimentos celulares también relacionan metabolismo de pirimidinas y diferenciación. Por ello es incorrecto afirmar que el cerebro maduro carece casi por completo de síntesis de novo y solo obtiene CTP de uridina circulante. La importancia relativa de recuperación y de novo cambia con el tipo celular, su estado y la disponibilidad de sustratos. La citidina también puede fosforilarse a CMP y generar posteriormente CDP/CTP.
CTPS: cambio de base y retroalimentación
Las CTP sintetasas CTPS1/CTPS2 convierten UTP en CTP mediante el nitrógeno amídico de la glutamina y energía de ATP. Ya no se añade otro fosfato: cambia la química de la base pirimidínica. La reacción global es:
UTP + glutamina + ATP + H₂O → CTP + glutamato + ADP + Pi.
Pi significa fosfato inorgánico. El dominio glutaminasa libera nitrógeno y el dominio sintetasa lo utiliza para aminar UTP activado. CTP participa en la retroalimentación; GTP puede regular la actividad dependiente de glutamina. Las CTPS humanas pueden formar filamentos cuya función depende de la isoforma y del estado enzimático. Por tanto, «un dímero inactivo se convierte en tetrámero activo solo gracias a GTP» y un único Ki para todas las condiciones son simplificaciones excesivas.
En jerbos se midieron cambios de uridina, UTP, CTP y CDP-colina cerebrales después de UMP oral. Esto respalda una relación entre disponibilidad del precursor y reservorio metabólico en ese modelo. Sin embargo, no puede sustituirse directamente la concentración intracelular de una ecuación cinética de UCK por uridina plasmática o del líquido cefalorraquídeo: se mezclan compartimentos. Asimismo, aumentar UTP intracelular no significa que ese UTP haya alcanzado el exterior y activado un receptor.
La vía de Kennedy: cómo un nucleótido ayuda a ensamblar un fosfolípido
Rama de CDP-colina
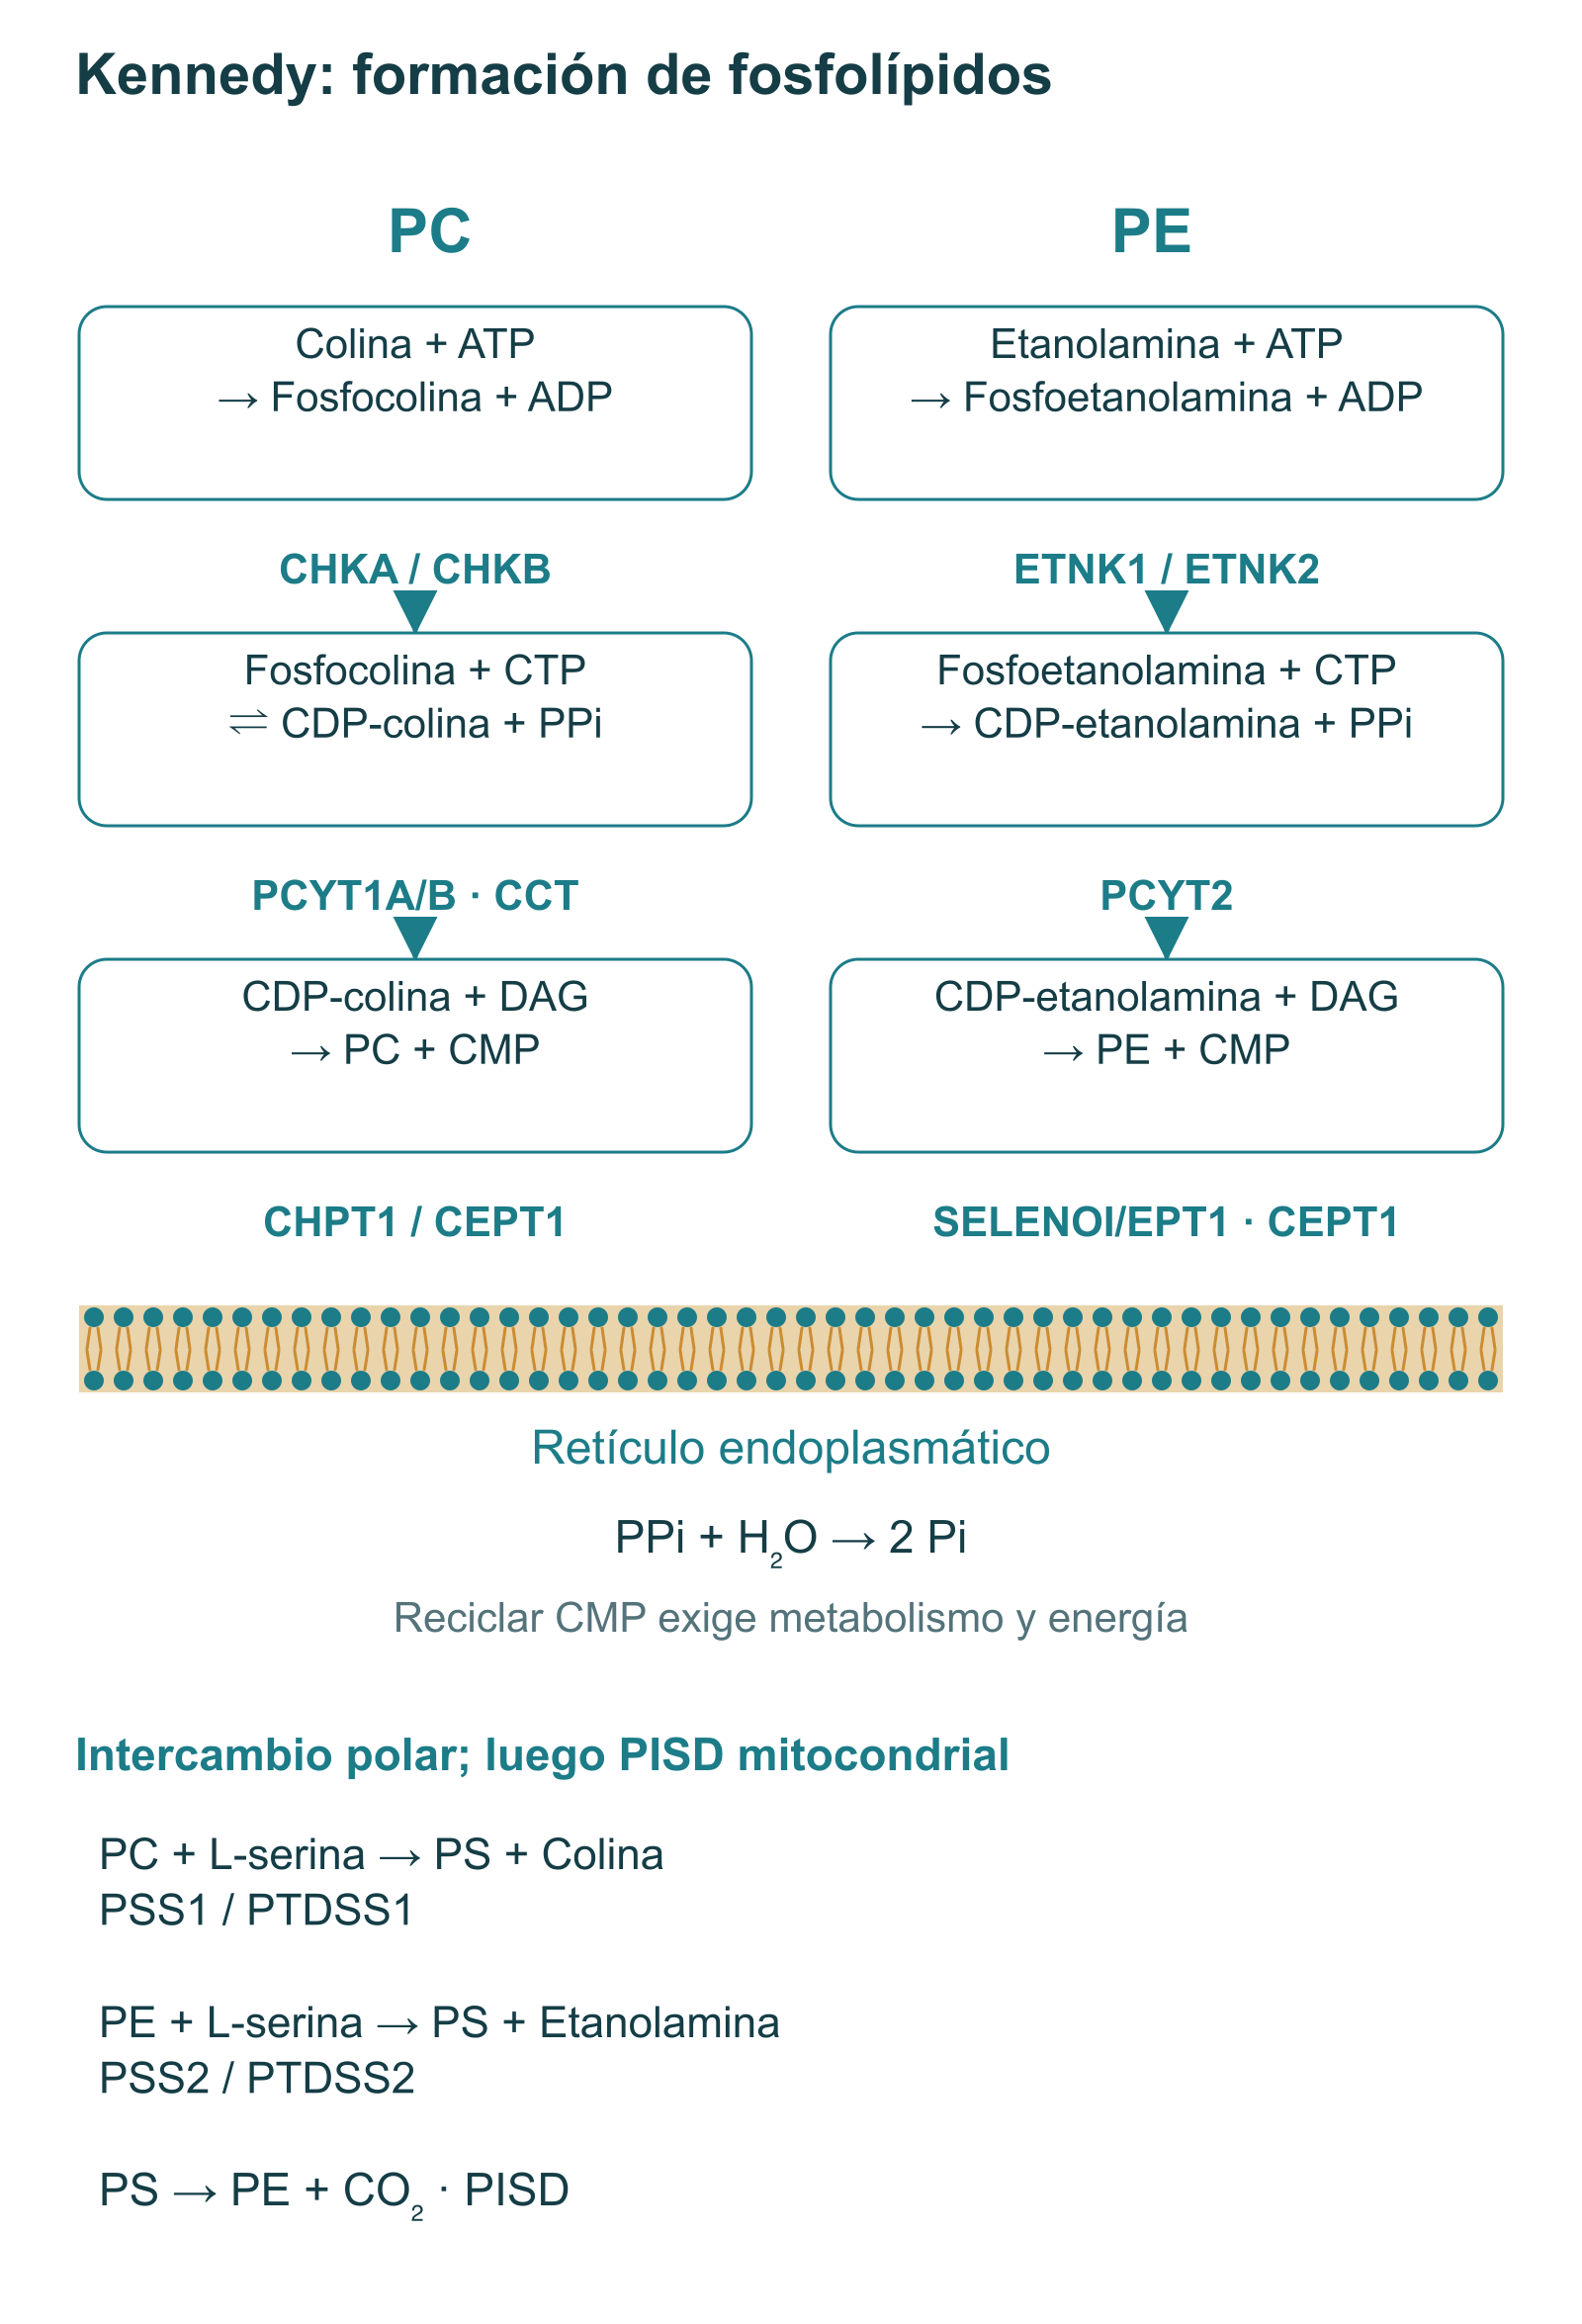
Una vez dentro de la célula, las colina cinasas CHKA/CHKB fosforilan la colina. La CTP:fosfocolina citidililtransferasa, o CCT, transfiere el grupo citidililo de CTP a la fosfocolina. La CDP-colina resultante es un donante activado del grupo polar del futuro PC. Las fosfotransferasas de membrana lo unen después al diacilglicerol, o DAG, en el retículo endoplasmático y compartimentos relacionados.
Colina + ATP → fosfocolina + ADP — CHKA/CHKB.
Fosfocolina + CTP ⇌ CDP-colina + PPi — CCT, PCYT1A/PCYT1B, EC 2.7.7.15.
PPi + H₂O → 2 Pi — pirofosfatasa inorgánica; reacción independiente que favorece el flujo.
CDP-colina + DAG → PC + CMP — CHPT1 o CEPT1.
CTP no forma parte del fosfolípido final: su fracción de citidina sale como CMP. CMP puede volver al metabolismo de nucleótidos, pero eso exige reacciones enzimáticas y energía; no debe dibujarse como «catalizador» gratuito que se regenera solo. El nombre actual de la colina fosfotransferasa es CHPT1. La abreviatura antigua CPT1 puede confundirse con carnitina palmitoiltransferasa y no se utiliza en las figuras.
El transportador de alta afinidad CHT1/SLC5A7 resulta especialmente importante en terminaciones colinérgicas y síntesis de acetilcolina. Para el metabolismo de fosfolípidos también cuentan otras rutas, incluida CTL1/SLC44A1. Una flecha CHT1 no describe la entrada de colina en todas las células cerebrales. Además, PC sufre transporte y remodelación de cadenas acilo tras sintetizarse; DAG con DHA es un sustrato posible, no una molécula obligatoria para cada PC nuevo.
PE, PS y relaciones entre lípidos de membrana
La rama paralela de CDP-etanolamina explica por qué los cambios en reservorios pirimidínicos también pueden afectar a PE. ETNK1/ETNK2 producen fosfoetanolamina, PCYT2 usa CTP para sintetizar CDP-etanolamina y SELENOI/EPT1 o CEPT1 completan el ensamblaje con DAG. El principio de activación del grupo polar se parece a la vía de CDP-colina, pero la regulación enzimática y la distribución de productos no son idénticas.
Etanolamina + ATP → fosfoetanolamina + ADP.
Fosfoetanolamina + CTP → CDP-etanolamina + PPi.
CDP-etanolamina + DAG → PE + CMP.
En mamíferos, PS se forma mediante intercambio del grupo polar. La rama desde PC es PC + L-serina → PS + colina, con PSS1/PTDSS1; desde PE, PE + L-serina → PS + etanolamina, con PSS2/PTDSS2. El esquema expresa preferencias principales de sustrato, no especificidad absoluta en todos los sistemas experimentales. PS también puede descarboxilarse a PE en las mitocondrias: PS → PE + CO₂, mediante PISD. Estas reacciones conectan clases lipídicas sin convertir PC en precursor inmediato universal de cualquier membrana.
CCT como sensor del estado de la membrana
CCT es una etapa importante y regulada de la vía de CDP-colina. Su actividad depende tanto de los sustratos como de la interacción con la membrana: un segmento anfipático puede unirse a la bicapa y modificar la autoinhibición del centro catalítico. La composición lipídica, la carga y los defectos de empaquetamiento influyen en esta transición. Los estudios estructurales explican por qué la unión a membrana cambia la actividad catalítica y la afinidad aparente por CTP; no implican una aceleración idéntica y múltiple en todas las neuronas tras tomar UMP.
| Región de CCTα | Función | Interpretación |
|---|---|---|
| Región N-terminal | Regula la localización, incluida la distribución nuclear | CCTα no puede describirse solo como proteína citosólica |
| Región catalítica | Forma CDP-colina a partir de fosfocolina y CTP | La velocidad depende de sustratos y conformación reguladora |
| Dominio M de unión a membrana | Interacción anfipática con la bicapa y liberación de autoinhibición | Importan las propiedades de la membrana; DHA libre y unido a lípidos no son lo mismo |
| Región C-terminal fosforilable | Modula afinidad por membrana y regulación | Fosforilar no es un interruptor universal de «inactividad completa» |
Es más útil comprender la saturación que repetir posiciones universales de aminoácidos y Km fijos. Para el caso enzimático más sencillo, v = Vmax × [S] / (Km + [S]), donde v es velocidad, Vmax la velocidad límite en esas condiciones, [S] la concentración de sustrato disponible y Km la concentración a la que la velocidad equivale a la mitad de Vmax. Es un modelo explicativo, no un cálculo personal de dosis: CCT tiene varios sustratos y regulación por membrana. Al aumentar [S], la velocidad se aproxima a un límite en vez de crecer exponencialmente. Que exista una etapa limitante tampoco significa que la uridina sea siempre la única limitación.
Uridina, colina y DHA: significado de la tríada experimental
Los tres componentes participan en partes distintas del metabolismo: uridina puede reponer reservorios pirimidínicos, colina aporta el grupo polar de PC y DHA forma parte de cadenas acilo. De ahí surgió la idea de aumentar conjuntamente la disponibilidad de precursores. «Tríada de Wurtman» designa un concepto de investigación y una serie de experimentos, no un estándar clínico establecido. La frase «todas las demás enzimas ya están saturadas salvo estas tres» no describe un estado universal del metabolismo cerebral.
En jerbos alimentados durante cuatro semanas con dieta que contenía colina, UMP y DHA, PC cerebral aumentó aproximadamente un 45% con la combinación. Intervenciones separadas del mismo estudio produjeron cambios de PC del 13–22%; también variaron otros fosfátidos y proteínas concretas. Estos porcentajes corresponden a una especie, dieta, exposición y normalización de mediciones tisulares determinadas. No son porcentajes esperables de recuperación de membranas humanas ni permiten atribuir todos los cambios a sinapsis funcionales nuevas.
Otra investigación midió espinas dendríticas apicales de CA1 en jerbos adultos. Con DHA 300 mg/kg/día y UMP al 0,5% de una dieta con colina durante cuatro semanas, la densidad superó al control en un 36%; DHA sin UMP produjo un 19%, mientras UMP solo no aumentó significativamente ese indicador. Son condiciones y dosis animales, no una pauta humana. El pequeño número de animales, la selección de una región hipocampal concreta y la diferencia entre espina y sinapsis confirmada limitan la generalización. En experiencias relacionadas EPA y DHA modificaron indicadores lipídicos y proteicos, pero ácido araquidónico no reprodujo el efecto; eso no significa que sea «perjudicial» o innecesario para el cerebro.
DHA se escribe 22:6 n−3, o 22:6 Δ4,7,10,13,16,19: cadena de 22 carbonos con seis dobles enlaces cis. Su flexibilidad conformacional influye en el empaquetamiento lipídico, la interacción con proteínas y las propiedades de la bicapa, dependiendo del entorno lipídico completo. Reducir la energía de curvatura de una membrana modelo no equivale a potenciar automáticamente el tráfico AMPA o la potenciación a largo plazo en un cerebro vivo. Tales conclusiones exigen mediciones funcionales independientes.
Sinapsina-1, sinaptofisina, PSD-95 y subunidades de receptores de glutamato informan sobre partes distintas del contacto. Cambiar el contenido proteico de un homogenado puede reflejar síntesis, degradación, redistribución o composición tisular. La coincidencia de varios indicadores refuerza la hipótesis estructural, pero no convierte un inmunoblot en recuento directo de contactos funcionales. Para el profesional, prometer «nuevas sinapsis» exige más evidencia que el aumento de un marcador.
Nucleótidos extracelulares y señales de crecimiento
UTP tiene otra función: fuera de la célula activa ciertos receptores P2Y. Para ello debe existir conexión entre su reservorio intracelular y la liberación; las enzimas extracelulares limitan adicionalmente su concentración. Mecanismos de liberación y concentraciones locales dependen de la célula y las condiciones. No debe dibujarse cualquier suplemento UMP como flujo directo de UTP hacia receptores neuronales ni darse por demostrado su paso por cada canal propuesto.
P2Y₂ responde a ATP y UTP, mientras P2Y₄ muestra importantes diferencias entre especies. En sistemas recombinantes ATP actuó como agonista de P2Y₄ de rata y antagonista del humano; el resultado también depende del sistema y del momento de medición. La afirmación universal «UTP es 10–50 veces más potente que ATP en P2Y₄» no sustituye la descripción de especie y condiciones. Aquí importa más identificar la señal UTP y su especificidad receptora.
En la rama acoplada a Gq/11, PLCβ cataliza PIP₂ + H₂O → IP₃ + DAG. IP₃ actúa sobre sus receptores del retículo endoplasmático y puede liberar Ca²⁺ al citosol. DAG y Ca²⁺ contribuyen juntos a activar las isoformas convencionales de PKC; otras isoformas tienen regulación distinta. Es una secuencia de señalización receptora, no evidencia de que UMP oral provoque toda la cascada en el hipocampo humano.
Los experimentos de Pooler usaron PC12 diferenciadas con factor de crecimiento nervioso, NGF. Uridina aumentó crecimiento y ramificación de prolongaciones; UTP reprodujo parte del efecto, mientras apirasa y agentes dirigidos a receptores P2 lo suprimían. Esto respalda la participación de señalización extracelular de nucleótidos junto al mecanismo metabólico. Sin embargo, suramina, PPADS y Reactive Blue 2 no son suficientemente selectivos para identificar por sí solos el subtipo exacto. Tampoco hemicolinio-3 es un interruptor incondicionalmente selectivo de una reacción de Kennedy: afecta al transporte de colina y la interpretación depende de concentración y sistema.
Los experimentos de Arthur estudiaron P2Y₂ y TrkA mediante ATPγS, PC12, neuronas sensoriales y herramientas genéticas. La diferenciación reforzada se relacionó con interacción P2Y₂–NGF/TrkA en presencia de NGF. No respalda un escenario general en que «uridina activa TrkA y TrkB sin neurotrofinas». La representación precisa muestra amplificación condicionada de NGF, no sustitución de NGF o BDNF por un suplemento.
Aguas abajo de TrkA están las ramas Ras—Raf—MEK—ERK y PI3K—Akt, vinculadas a crecimiento y supervivencia celular. La regulación de genes tempranos como c-Fos y Egr1, mTOR, GSK3β, proteínas de microtúbulos MAP1B/tau y actina del cono de crecimiento forma parte de la biología general de la plasticidad. Enumerarlas no demuestra que cada etapa se midiera con UMP ni que cause el efecto clínico. La figura separa conexiones demostradas en trabajos concretos del contexto general del crecimiento; no inventa posiciones de residuos fosforilados.
Modelos dopaminérgicos: observación y mecanismo propuesto
En el estudio de Wang, ratas envejecidas recibieron dieta con 2,5% UMP durante seis semanas. La liberación de dopamina estriatal se midió por microdiálisis; el aumento correspondía a la respuesta a estimulación con potasio. Esa respuesta no equivale al nivel basal del neurotransmisor, la actividad receptora o el estado de una persona tras psicoestimulantes. Incluso no cambiar la liberación basal en un modelo no garantiza ausencia de excitación, interacciones u otros efectos adversos humanos.
Un sistema de membranas vesiculares más desarrollado podría influir en almacenamiento y liberación, pero microdiálisis no mide directamente cantidad de VMAT2 ni contenido cuántico. Por tanto, «UMP → más VMAT2 → normalización D₁/D₂» sigue siendo hipótesis, y el aumento del 15–25% de densidad receptora no está respaldado por la referencia original. Un porcentaje universal de pérdida de receptores por década tampoco explica adecuadamente fatiga o motivación individuales.
Otro trabajo generó una lesión estriatal parcial unilateral con 6-OHDA en ratas. UMP y DHA se iniciaron antes del neurotóxico; la combinación redujo rotaciones inducidas por anfetamina y modificó indicadores dopaminérgicos del lado lesionado. El diseño contiene prevención y no reproduce completamente Parkinson progresivo. Aumentar actividad o proteína tirosina hidroxilasa (TH) no demuestra conservar el número de neuronas de sustancia negra. Tampoco cabe extenderlo a rotenona, recuperación del complejo I o tratamiento clínico del parkinsonismo.
La utilidad práctica de estos experimentos consiste en plantear preguntas comprobables sobre metabolismo de membranas y transmisión. No justifican UMP para «agotamiento dopaminérgico», retirar medicamentos o recuperarse de estimulantes por cuenta propia. Ante esas quejas deben evaluarse medicación, sueño, ánimo, sustancias y estado neurológico; una hipótesis bioquímica no sustituye el diagnóstico.
Alzheimer: por qué se investigaron precursores de membrana
Los estudios post mortem de Terry y Scheff relacionaron reducción de indicadores sinápticos y deterioro cognitivo, encontrando cambios en fases tempranas. Eso explica el interés por conservar sinapsis, pero no establece la causa primaria. Patología amiloide y tau, inflamación, factores vasculares, metabolismo energético y pérdida de conexiones interactúan; una correlación con número de sinapsis no excluye otros mecanismos. Coeficientes de una serie pequeña no son una medida causal universal.
El deterioro cognitivo leve (MCI) es un síndrome clínico de causas diversas, no sinónimo de Alzheimer prodrómico. LipiDiDiet seleccionó participantes mediante criterios de enfermedad prodrómica que combinaban signos cognitivos y evidencia de apoyo. La evolución puede incluir disfunción temprana de contactos, cambios de espinas, atrofia posterior y pérdida neuronal, sin una duración única establecida para cada persona. El esquema no presupone déficit de CTP en todo MCI ni reversión de muerte celular mediante un suplemento.
Qué contenía realmente la mezcla estudiada
El programa clínico investigó Souvenaid con Fortasyn Connect, una mezcla nutricional de varios componentes. Uridina es solo uno. La tabla muestra la porción de investigación de 125 ml tomada una vez al día; describe la intervención, no prescripciones individuales. Cantidades de formas químicas distintas, masa de sal de UMP, masa de colina y masa de su fuente no son intercambiables.
| Componente | Cantidad por porción | Contexto bioquímico |
|---|---|---|
| UMP | 625 mg | Fuente de precursor pirimidínico; no agonista directo UTP |
| DHA | 1200 mg | Cadenas acilo de lípidos de membrana |
| EPA | 300 mg | Metabolismo lipídico y precursores de mediadores; no causa demostrada del efecto de la mezcla |
| Colina | 400 mg | Fosfocolina y metabolismo de acetilcolina |
| Fosfolípidos | 106 mg | Componentes de la mezcla nutricional |
| Ácido fólico | 400 μg | Metabolismo de un carbono |
| Vitamina B₁₂ | 3 μg | Metionina sintasa dependiente de B₁₂ |
| Vitamina B₆ | 1 mg | Entre otras funciones, enzimas de transulfuración |
| Vitamina E | 40 mg α-TE | Metabolismo antioxidante; α-TE son equivalentes de α-tocoferol |
| Vitamina C | 80 mg | Sistema antioxidante hidrosoluble |
| Selenio | 60 μg | Selenoproteínas, incluidas enzimas antioxidantes |
Las explicaciones de la última columna describen posibles funciones de cada nutriente. Probar la mezcla completa no identifica qué ingrediente es necesario ni demuestra que sustituir colina por citicolina o α-GPC reproduzca resultados. En pacientes con nutrición alterada, aportar energía y proteína es otra cuestión clínica: un producto destinado a un objetivo de investigación no reemplaza la evaluación nutricional completa.
Resultados positivos y negativos de los ensayos
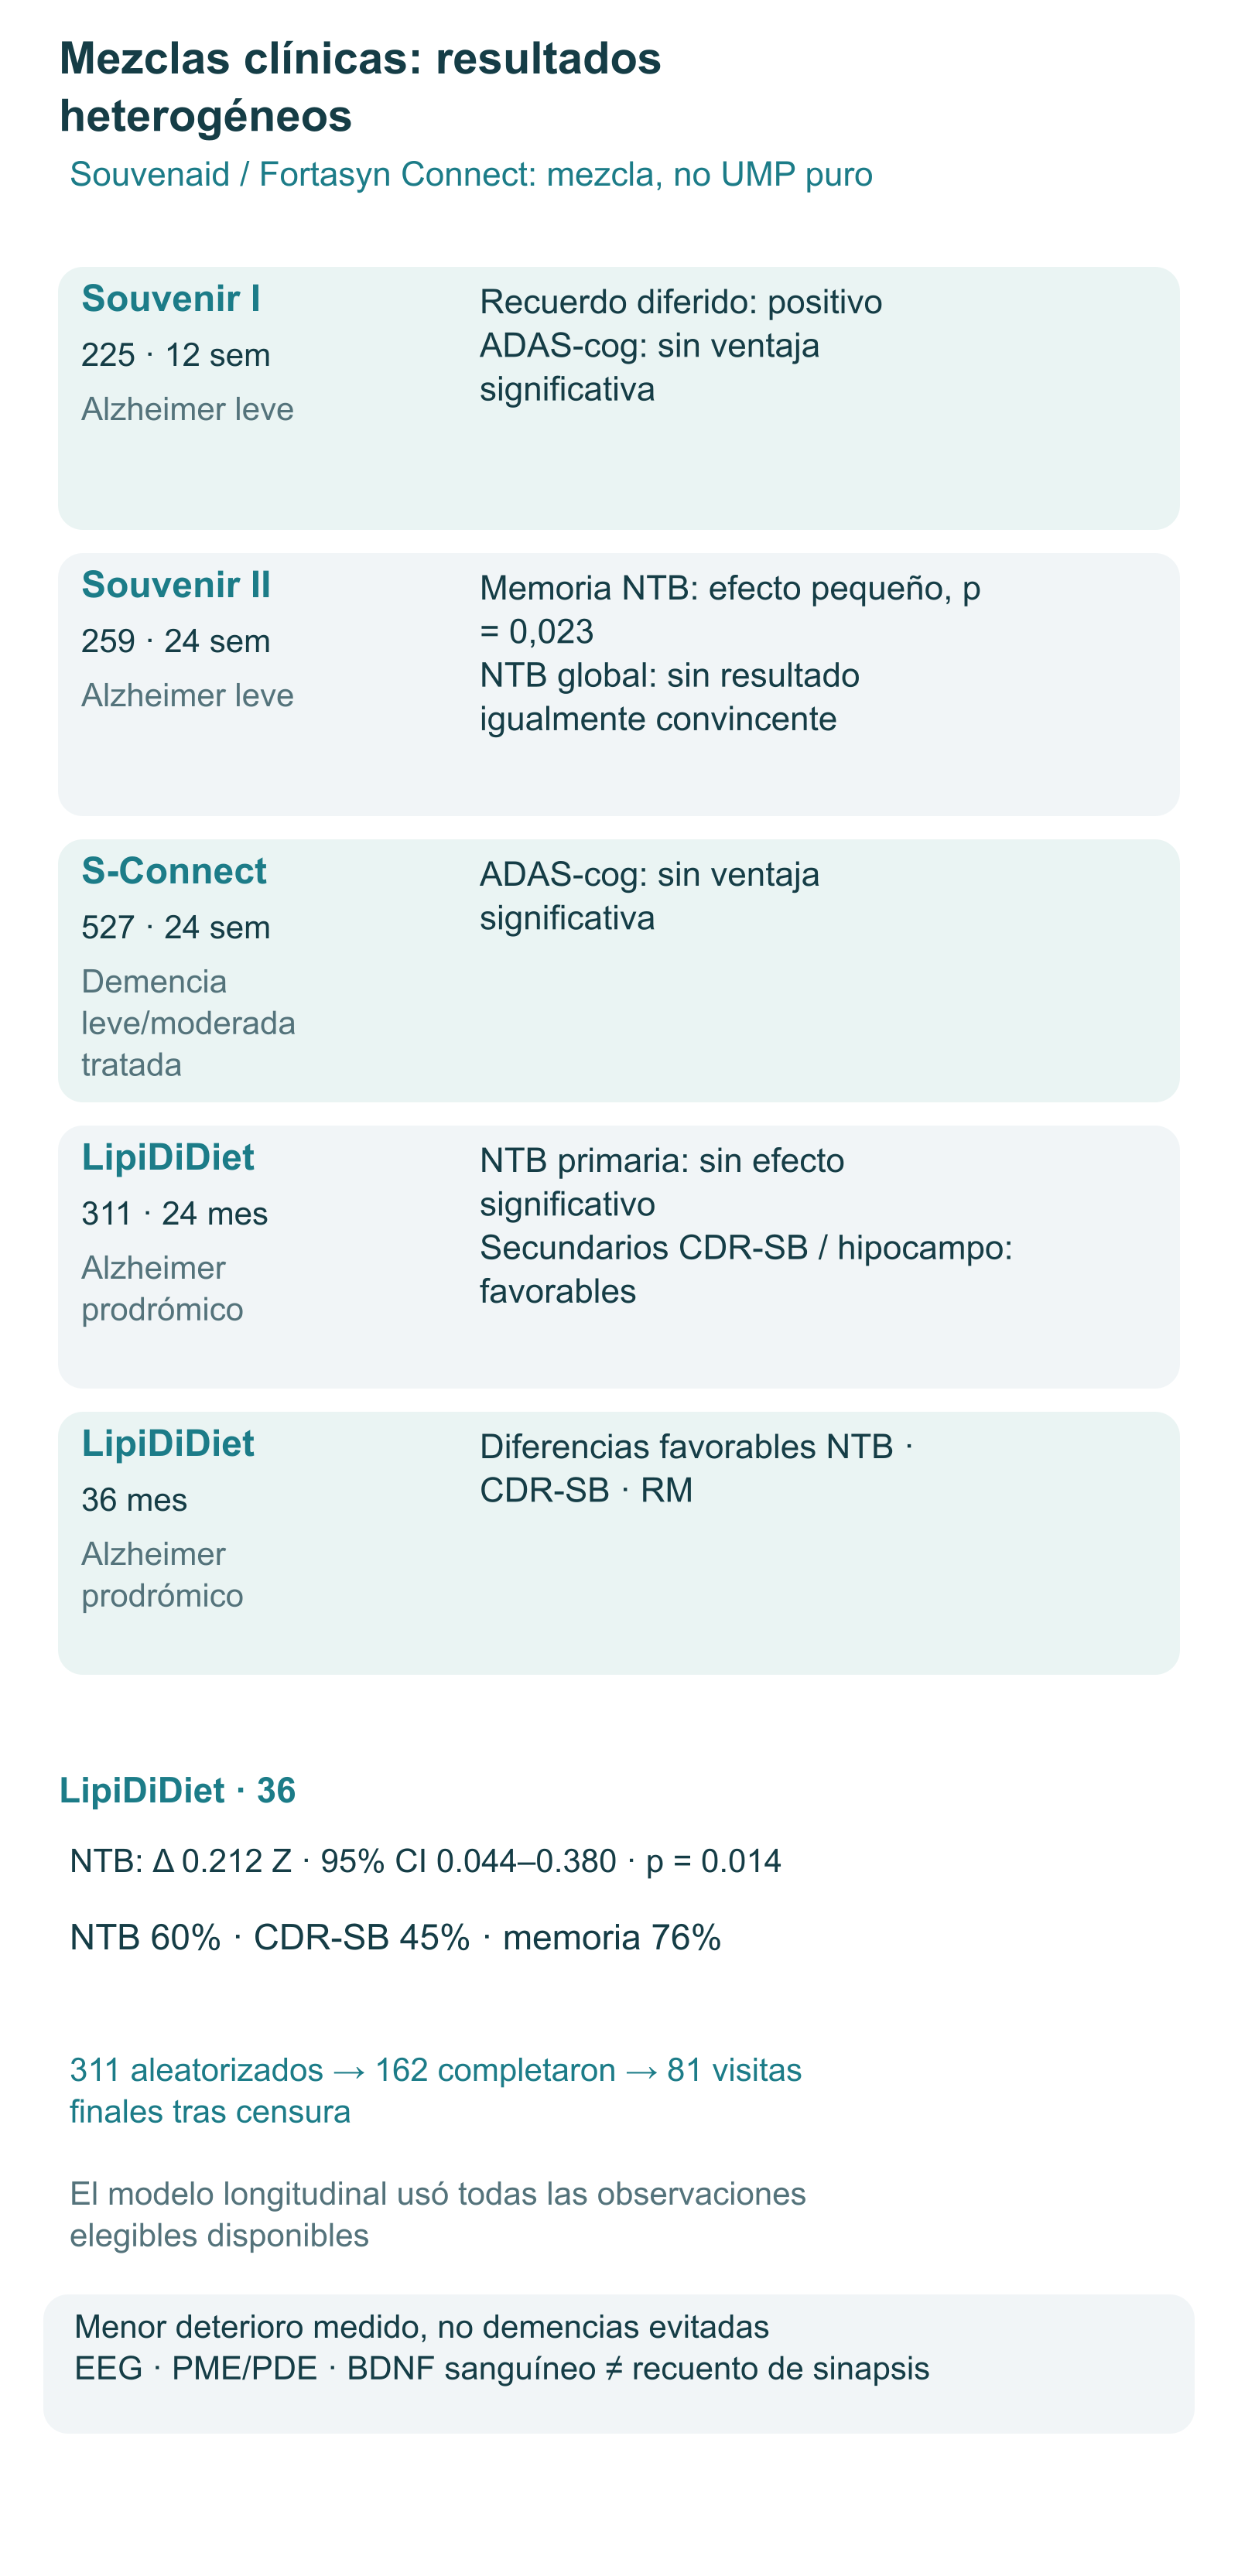
Souvenir I incluyó 225 pacientes con Alzheimer leve sin tratamiento farmacológico específico. Tras 12 semanas hubo un resultado positivo en recuerdo verbal diferido, pero el otro criterio coprimario, ADAS-cog modificada, no mostró ventaja. Es un resultado heterogéneo, no evidencia de restauración cognitiva general.
Souvenir II reunió 259 pacientes durante 24 semanas. La diferencia del dominio de memoria NTB fue significativa pero pequeña; NTB compuesto global no ofreció evidencia igualmente convincente. Cambios de conectividad EEG, incluida banda delta, eran observaciones funcionales secundarias. EEG no mide directamente sinapsis nuevas; «demostrado enlentecimiento de desintegración de redes sinápticas» excede los datos.
S-Connect estudió 527 pacientes con demencia leve o moderada que ya recibían medicamentos habituales, durante 24 semanas. No encontró ventaja en ADAS-cog primaria. Limita la aplicación en esa población, pero no demuestra que la causa fuera exclusivamente muerte neuronal o falta de «dianas» vivas. Los autores discutieron que no podían distinguir insuficiente efecto en una fase posterior de ausencia de beneficio adicional sobre farmacoterapia.
| Ensayo | Población y duración | Resultado principal | Límite de interpretación |
|---|---|---|---|
| Souvenir I | 225; Alzheimer leve; 12 semanas | Recuerdo diferido positivo; sin ventaja en ADAS-cog coprimaria | Los resultados cognitivos primarios no fueron uniformemente positivos |
| Souvenir II | 259; Alzheimer leve; 24 semanas | Memoria NTB: p = 0,023; efecto pequeño | EEG e hipótesis proteicas no prueban directamente sinaptogénesis |
| S-Connect | 527; demencia leve/moderada tratada; 24 semanas | ADAS-cog primaria sin ventaja significativa | No se confirmó beneficio añadido en este grupo |
| LipiDiDiet, 24 meses | 311 aleatorizados; Alzheimer prodrómico | NTB primaria de cinco componentes sin efecto significativo; algunos secundarios favorables | Un secundario seleccionado no reemplaza un primario negativo |
| LipiDiDiet, 36 meses | Prolongación de la misma cohorte | Diferencias favorables en NTB, memoria, CDR-SB y resonancia | Prolongación, pérdidas y censura exigen cautela |
En el análisis de 24 meses de LipiDiDiet, NTB primaria no alcanzó significación estadística. Los secundarios mostraron diferencias en CDR-SB y atrofia hipocampal, pero la frecuencia de diagnóstico de demencia no tuvo ventaja significativa. Justifica seguir investigando, no declarar demostrada prevención de demencia.
A los 36 meses, el modelo mixto estimó diferencia entre grupos de NTB de cinco componentes de 0,212 unidades Z, IC 95% 0,044–0,380, p = 0,014. La reducción relativa de su deterioro fue 60%; para CDR-SB, 45%, y memoria, 76%. Las diferencias relativas de ritmo de cambio de volumen hipocampal, cerebral total y ventricular fueron 33%, 22% y 20%. Son cambios de indicadores seleccionados, no porcentajes de demencias evitadas o neuronas restauradas.
De 311 aleatorizados, 162 completaron 36 meses, y datos finales de 81 cumplían los requisitos del análisis de eficacia tras censura. El modelo longitudinal utilizó observaciones disponibles, sin limitarse a esos 81, pero pérdidas y exclusiones tras iniciar producto abierto o medicamentos importan para la fiabilidad. Ampliar la misma cohorte no constituye ensayo independiente. Diferencias de fase y duración tampoco establecen una «ventana terapéutica» universal precisa.
Un estudio pequeño investigó el mecanismo metabólico en pacientes: tras cuatro semanas de mezcla, la espectroscopia por resonancia magnética mostró cambios de relación fosfomonoésteres/fosfodiésteres, PME/PDE, y señales con colina. Son indicadores sustitutos de síntesis y degradación lipídica, no mediciones directas de composición de membranas ni número de contactos. Se incluyeron 34 personas y analizaron 33; informa sobre actividad biológica, sin sustituir eficacia clínica.
Tampoco estudios posteriores de otras mezclas de nucleótidos son ensayos de UMP puro. Por ejemplo, un estudio de tres grupos en mayores físicamente independientes comparó producto de levadura, mezcla de nucleótidos monofosfato y placebo, midiendo cognición, funciones físicas y BDNF. Aun con cambios positivos, no aísla la contribución de uridina. BDNF sanguíneo no mide directamente neuronas o sinapsis nuevas en cerebro humano, pese a «neurogenesis» en el título.
Formas, farmacocinética y límites de dosificación
UMP, uridina libre y triacetiluridina (TAU, triacetato de uridina) difieren química y farmacocinéticamente. Sus tres grupos acetilo aumentan lipofilia; las esterasas los eliminan y producen uridina. Mayor exposición no significa mayor eficacia cognitiva ni justifica sustitución entre formas sin cálculo.
| Forma y vía | Qué se conoce | Qué no está establecido para uso cognitivo |
|---|---|---|
| UMP oral | Componente de mezclas nutricionales; recorrido con desfosforilación y metabolismo de uridina | Biodisponibilidad absoluta universal del 80%, Tmax único 60–90 minutos y exposición cerebral precisa de cualquier producto |
| UMP sublingual | Comercializado como suplemento; el nombre químico no garantiza absorción mucosa | Superioridad frente a oral, Tmax 15–25 minutos y equivalencia de dosis reducida 2–3 veces |
| Uridina libre oral | Investigada farmacocinéticamente; dosis altas pueden causar diarrea | Semivida universal y dosis óptima para memoria |
| TAU oral | En el producto estudiado, Cmax y AUC de uridina superaron a uridina libre equimolar | Intercambiabilidad con UMP y beneficio demostrado para cerebro sano |
Un estudio pequeño en voluntarios sanos encontró pico de uridina a las 1–2 horas y Cmax/AUC aproximadamente cuatro veces mayores con un producto TAU que con uridina equimolar. Son parámetros de esa formulación y dosis experimental. Cmax es concentración máxima; AUC, exposición integrada durante observación; Tmax, tiempo del máximo; semivida describe otra parte de la curva. Tmax no equivale a duración del efecto.
La experiencia humana con citicolina ilustra especificidad entre especies: aumentaron colina y uridina plasmáticas, mientras citidina permaneció muy baja. No significa que cualquier forma de colina eleve uridina: α-GPC y fosfatidilcolina son químicamente distintas. Medir metabolitos circulantes tampoco demuestra nuevas sinapsis tras citicolina.
No existe pauta universal fundamentada de UMP para carga intelectual, fatiga crónica, astenia o «recuperación tras estimulantes». Los rangos populares 250–300, 500–700 o 600–1000 mg no se convierten en dosis terapéuticas por encajar en un esquema bioquímico. La exposición diaria específica de UMP en estos ensayos caracteriza un producto multicomponente terminado. No establece eficacia de cápsula aislada, combinación distinta o vía sublingual.
Tampoco está establecida la regla «curso mínimo 6–12 meses y efecto solo a las 8–12 semanas». Los estudios abarcaron semanas o años y criterios distintos. El recambio de membranas no calcula el tiempo de respuesta clínica individual. Para el médico estos datos sirven para discutir una intervención estudiada en un paciente adecuado, no construir tratamiento desde una velocidad lipídica supuesta.
Metilación, hígado y seguridad
PEMT y metabolismo de un carbono
Además de CDP-colina, PC puede formarse metilando PE. La ruta hepática PEMT es especialmente importante: PE + 3 SAM → PC + 3 SAH. SAM es S-adenosilmetionina, donante de metilos; SAH, S-adenosilhomocisteína, producto de transferencia. Tres metilaciones convierten el grupo polar etanolamina en colina, sin añadir ácidos grasos. No puede declararse automáticamente que la función hepática de esta ruta sea la principal síntesis neuronal de PC.
En el ciclo de metionina, esta se convierte en SAM; donar un metilo produce SAH, cuyo metabolismo se vincula a homocisteína. La metionina sintasa MTR, dependiente de B₁₂, utiliza 5-metiltetrahidrofolato para remetilar homocisteína a metionina. En hígado y riñón existe también BHMT dependiente de betaína. Otra posibilidad es transulfuración mediante CBS y CTH, con B₆ como fosfato de piridoxal, formando cistationina y después cisteína. B₆ no debe dibujarse como cofactor directo de remetilación dependiente de folato/B₁₂.
SAH puede inhibir reacciones metiltransferasas y su metabolismo se relaciona con homocisteína. Pero 10–12 μmol/l no es un umbral demostrado que «apague» síntesis de fosfolípidos. Los efectos experimentales de homocisteína en neuronas, receptores y endotelio tampoco establecen ese interruptor clínico. Corregir déficit de B₁₂ o folato tiene importancia propia, sin demostrar sinergia obligatoria de vitaminas en dosis altas y UMP.
Catabolismo y limitaciones metabólicas
Uridina es una pirimidina; su base no sigue la ruta purínica hasta ácido úrico. Uridina fosforilasa produce uracilo y ribosa-1-fosfato; DPYD, DPYS y UPB1 transforman sucesivamente uracilo, dihidrouracilo y N-carbamoil-β-alanina. El último paso global es N-carbamoil-β-alanina + H₂O → β-alanina + CO₂ + NH₃. A pH fisiológico predomina amonio; su eliminación posterior y el destino de β-alanina son procesos distintos. Timina produce otro compuesto carbonado, β-aminoisobutirato; no todas las pirimidinas tienen el mismo producto final.
No formar directamente ácido úrico no demuestra seguridad para toda persona con gota. Se necesitan datos clínicos sobre producto, enfermedades y medicamentos. «No tóxico» tampoco implica que concentraciones altas de metabolitos, alteraciones de eliminación hepática o defectos hereditarios de catabolismo sean indiferentes.
En ratones, uridina prolongada a 400 mg/kg/día durante 16 semanas se asoció con acumulación de grasa hepática y alteración de tolerancia a glucosa. Se estudiaron señalización insulínica, FABP1 y modificación O-GlcNAc de FOXO1; no demuestra un mecanismo universal P2Y de hepatocitos. Las condiciones difieren de ensayos humanos de mezcla nutricional y convertir directamente mg/kg no define umbral humano. Tampoco puede afirmarse que efectos adversos aparezcan solo por encima de 1–2 g/kg o que años de 250–1000 mg sean indiscutiblemente seguros.
Oncología e interacciones farmacológicas
La dependencia tumoral del metabolismo de nucleótidos merece atención, pero no establece por sí sola contraindicación absoluta en cualquier antecedente oncológico. Es más concreta la situación con fluoropirimidinas: triacetato de uridina es un antídoto farmacológico para sobredosis o toxicidad temprana grave de 5-fluorouracilo/capecitabina. El tiempo es crítico, normalmente dentro de las 96 horas posteriores al fin de administración. Lo aplica un equipo médico y no se extrapola a UMP suplementario.
Esa capacidad de contrarrestar metabolitos tóxicos exige discutir con oncología el uso autónomo de productos de uridina durante tratamiento antitumoral. Ni «apoyo a membranas» ni diferencia entre pirimidinas y purinas eliminan interacciones. Para embarazo, lactancia, uso cognitivo infantil o insuficiencia orgánica grave faltan datos suficientes para una pauta general. La buena tolerancia de una mezcla concreta no constituye perfil completo de UMP puro o TAU para todas esas poblaciones.
Aplicación profesional de estos conocimientos
Conviene empezar por la cuestión clínica, no elegir una «combinación para membranas». Ante quejas de memoria se aclaran inicio y evolución, funcionamiento cotidiano, medicamentos anticolinérgicos o sedantes, sueño, ánimo y alimentación. Si procede, evaluación neurológica y neuropsicológica; sospechar Alzheimer prodrómico requiere contexto diagnóstico apropiado. Fatiga, olvidos y MCI no son diagnósticos intercambiables.
Después se compara el producto concreto con la intervención estudiada. Importan forma química, cantidad UMP, masa de sal o ingrediente activo, colina y ácidos grasos, vitaminas adicionales, alimentación global y fármacos. No son equivalentes mezcla terminada, suplementos separados y TAU con mayor biodisponibilidad. Otros ingredientes pueden duplicar productos existentes; la idea de «potenciación» metabólica no justifica aumentar dosis sin evidencia.
| Pregunta práctica | Qué aporta la explicación | Qué no justifica |
|---|---|---|
| ¿Por qué importa uridina? | Relaciones entre recuperación, CTP y lípidos | Diagnosticar «déficit cerebral de uridina» por síntomas |
| ¿Quién se parece a participantes? | Grupos concretos de Alzheimer y mezclas específicas | Tratar todo MCI, fatiga o secuela de estimulantes |
| ¿Cómo evaluar beneficio? | Pruebas clínicas y funcionamiento en contexto adecuado | Contar sinapsis nuevas por sensaciones o BDNF sanguíneo |
| ¿Qué análisis hacen falta? | Estudios indicados clínicamente, incluidos trastornos nutricionales | Panel universal para titular UMP |
| ¿Cuándo extremar cautela farmacológica? | Tratamiento antitumoral y composición del producto | UMP autoadministrado como antídoto |
Homocisteína, índice omega-3 y hs-CRP responden a cuestiones clínicas independientes, pero no son un sistema validado de control de «sinaptogénesis» por uridina. Objetivos homocisteína <7–8 μmol/l, índice omega-3 >8–11% y hs-CRP <1 mg/l no constituyen protocolo obligatorio UMP. Los análisis dependen del estado de la persona y de la finalidad diagnóstica; normalizar un marcador no garantiza beneficio cognitivo.
Si médico y paciente discuten una mezcla estudiada, las expectativas deben centrarse en resultados medidos, tamaño del efecto e incertidumbre. Alimentación, corregir déficit real, sueño, actividad física y factores vasculares siguen siendo tareas independientes. Un suplemento plausible por su mecanismo no sustituye estas medidas ni el tratamiento de enfermedad establecida.
El metabolismo de uridina explica la dimensión material de la plasticidad: disponibilidad de nucleótidos vinculada a síntesis lipídica y señalización posible de nucleótidos extracelulares. La evidencia más directa de membranas y espinas procede de sistemas experimentales; los ensayos humanos se refieren sobre todo a intervenciones multicomponente y ofrecen resultados heterogéneos. Distinguirlos permite explicar mecanismos, interpretar estudios y discutir posibilidades clínicas sin prometer restauración cerebral demostrada.
Temas relacionados: colina, hígado y metabolismo de neurotransmisores, EPA y DHA: metabolismo, elección y seguridad.
Preguntas frecuentes
¿La uridina demuestra formación de sinapsis nuevas en humanos?
No. Observaciones directas de lípidos, proteínas y espinas se refieren principalmente a células y animales. Los ensayos humanos estudiaron sobre todo mezclas; pruebas cognitivas, EEG y espectroscopia no cuentan contactos nuevos directamente.
¿UMP, colina y DHA separados reproducen la mezcla clínica?
Participan en partes distintas del metabolismo lipídico, pero equivalencia clínica de una combinación casera no está establecida. El producto incluía EPA, fosfolípidos, vitaminas y selenio. Sustituir forma de colina o UMP por TAU modifica la intervención.
¿UMP, uridina y TAU son lo mismo?
Son formas químicas distintas. UMP contiene fosfato, uridina libre no y TAU tiene tres acetilos que, eliminados, producen uridina. Diferencias farmacocinéticas no establecen intercambiabilidad ni superioridad cognitiva.
¿Qué dosis sirve para memoria o recuperación de estimulantes?
No existe dosis universal demostrada para esas tareas. UMP 625 mg describe una porción de una mezcla concreta; dosis animales no son pautas humanas. Quejas posteriores a estimulantes requieren evaluar sueño, fármacos, sustancias y estado neuropsiquiátrico.
¿Qué significa «60%» en LipiDiDiet?
A 36 meses es reducción relativa del deterioro de NTB compuesta; para CDR-SB fue 45%. No es porcentaje de demencias evitadas. El primario a 24 meses fue negativo y la extensión tuvo pérdidas y censura.
¿Hay que añadir dosis altas de B₆, B₁₂ y folato?
Corregir déficit establecido tiene indicaciones propias, sin demostrar sinergia obligatoria de dosis altas con UMP. B₆ interviene en transulfuración, no directamente en MTR dependiente de folato/B₁₂. No existen metas analíticas universales para titular UMP.
¿Es segura uridina durante tratamiento oncológico?
El uso autónomo debe discutirse con oncología, especialmente con fluoropirimidinas. Triacetato de uridina medicinal trata urgentemente toxicidad específica; UMP habitual no lo sustituye. Un antecedente oncológico no establece por sí solo contraindicación absoluta universal.
¿Homocisteína e índice omega-3 controlan sinaptogénesis?
Pueden tener valor clínico independiente, pero no miden sinaptogénesis por uridina ni forman panel validado de control UMP. Los análisis dependen de la pregunta diagnóstica y del paciente.
Fuentes
- Kennedy & Weiss. The function of cytidine coenzymes in the biosynthesis of phospholipides. J Biol Chem (1956).
- Suzuki et al. Structural basis for the specificity, catalysis, and regulation of human uridine-cytidine kinase. Structure (2004).
- Smith et al. The broadly selective human Na+/nucleoside cotransporter (hCNT3) exhibits novel cation-coupled nucleoside transport characteristics. J Biol Chem (2005).
- Smith et al. Cation coupling properties of human concentrative nucleoside transporters hCNT1, hCNT2 and hCNT3. Nucleosides Nucleotides Nucleic Acids (2007).
- Pesini et al. Brain pyrimidine nucleotide synthesis and Alzheimer disease. Aging (2019).
- Lynch et al. Human CTP synthase filament structure reveals the active enzyme conformation. Nat Struct Mol Biol (2017).
- Cansev et al. Oral uridine-5′-monophosphate (UMP) increases brain CDP-choline levels in gerbils. Brain Res (2005).
- Henneberry et al. Cloning, genomic organization, and characterization of a human cholinephosphotransferase. J Biol Chem (2000).
- Lee et al. Structural basis for autoinhibition of CTP:phosphocholine cytidylyltransferase (CCT), the regulatory enzyme in phosphatidylcholine synthesis, by its membrane-binding amphipathic helix. J Biol Chem (2014).
- Structural basis for catalytic mechanism of human phosphatidylserine synthase 1. Cell Discovery (2025).
- Molecular insights into human phosphatidylserine synthase 2 and its regulation of SREBP pathways. Protein Cell (2025).