
Лептинорезистентність: гіпоталамічне запалення, SOCS3 і POMC
Лептин і LEPR, JAK2/STAT3, PI3K/FoxO1, AMPK, процесинг POMC та MC4R. Роль SOCS3, PTP1B, TCPTP, глії, стресу ЕПР і доставки до мозку; відмінності моделей тварин, ожиріння людини й адаптації після схуднення.
Лептин пов’язує запаси енергії в жировій тканині з нейронними системами, які регулюють харчування, енерговитрати й нейроендокринну адаптацію. За поширеного ожиріння його концентрація часто підвищена, але додатковий гормон не дає очікуваної відповіді. Таке зниження відповіді називають лептинорезистентністю. Це опис кількох процесів, а не єдиний діагноз за одним аналізом крові. Генетичний дефіцит лептину, дефект рецептора, дієт-індуковане ожиріння миші й адаптація людини після схуднення — різні ситуації.
Далі розглянуто гормон і рецептор, внутрішньоклітинні каскади, нейрони дугоподібного ядра та механізми ослаблення сигналу. Більшість причинних молекулярних даних отримано в клітинах і гризунів. Людські ендокринні та нейровізуалізаційні дослідження показують зв’язки, але не підтверджують увесь ланцюг у кожного пацієнта. Експериментальна мішень сама по собі не створює лікувального протоколу.
1. Молекула та ендокринний сигнал
Клонування мишачого гена ob і людського гомолога LEP показало ендокринну участь жирової тканини в регуляції маси (Zhang et al., 1994). Людський LEP міститься в 7q32.1. Попередник має 167 амінокислот; після видалення сигнального пептиду з 21 залишку утворюється зрілий гормон із 146 амінокислот, приблизно 16 кДа. Основне джерело — білі адипоцити. Окрім жирової маси, секреція залежить від поточного енергетичного балансу, інсуліну, статі й добового ритму.
Лептин має чотириспіральну цитокінову складку. 1AX8 — рентгенівська структура варіанта лептину E100, а не всього рецепторного комплексу (Zhang et al., 1997). Дисульфідний зв’язок сполучає Cys96 і Cys146 зрілого гормону; змішування його нумерації з попередником спричиняє помилки. Зв’язок підтримує конформацію, але ефект конкретної мутації треба вимірювати, не оголошуючи будь-який варіант повністю неактивним.
У плазмі є вільний лептин і фракція, зв’язана з розчинним LEPR. Тому загальна концентрація не дорівнює доступності мозку. Considine et al. (1996) виявили зв’язок із жировою масою та вищі рівні за ожиріння. Групові середні не є універсальними референсними межами; високий лептин не вимірює безпосередньо гіпоталамічну активність STAT3.
2. Ізоформи та архітектура LEPR
Рецептор, відкритий Tartaglia et al. (1995), належить до цитокінових рецепторів класу I; людський LEPR розташований у 1p31.3. Мембранні ізоформи мають спільний позаклітинний апарат зв’язування й різні внутрішньоклітинні ділянки. Довгий LepRb забезпечує канонічний сигнал JAK2–STAT. Короткі форми беруть участь у розподілі, інтерналізації та інших функціях, а не є лише неактивними копіями.
Розчинний рецептор може виникати через альтернативний сплайсинг і відщеплення ектодомену; внесок механізмів відрізняється між видами. Короткі ізоформи вивчають у доставці лептину через мозкові бар’єри, але твердження, що весь людський транспорт визначають лише LepRa/LepRc, перевищує дані.
Архітектура містить гомологічні ділянки CRH1/CRH2, імуноглобуліноподібний домен і фібронектинові модулі. CRH2 важливий для зв’язування, а розташування доменів — для активного комплексу. Mancour et al. (2012) вивчали його архітектуру. PDB 3V6O — рентгенівська структура фрагмента рецептора з антитілом, не кріо-ЕМ повного LepRb; вихідне посилання змішувало різні роботи. Фрагмент не визначає єдину стехіометрію на живій нейронній мембрані.
3. JAK2, STAT3 та паралельні гілки
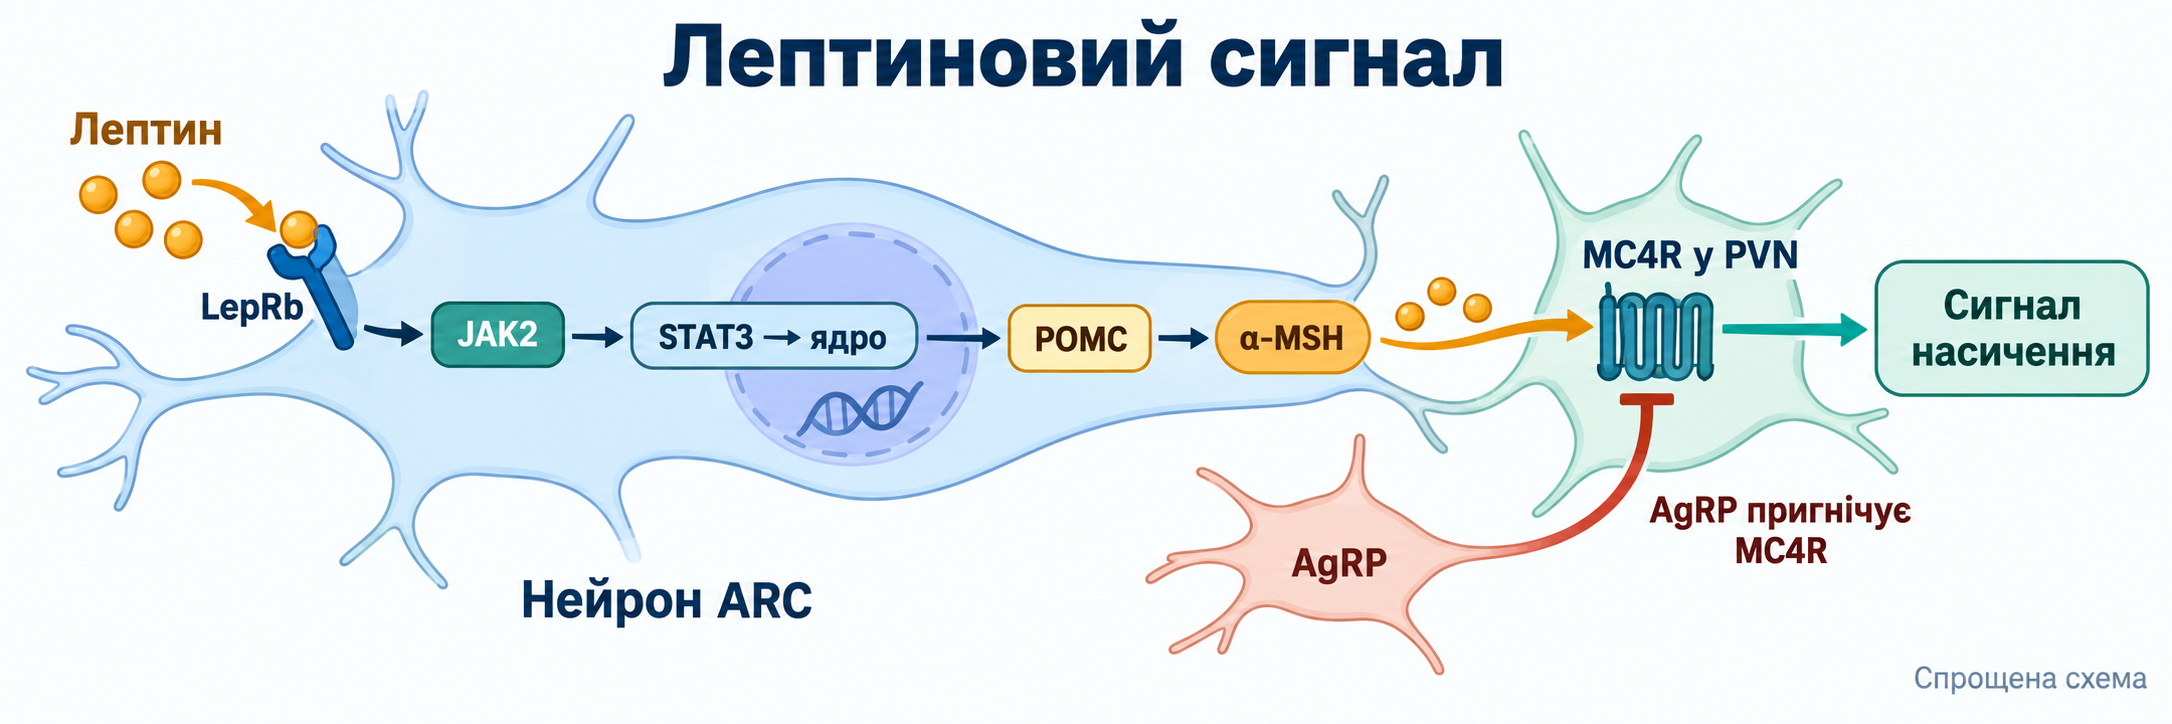
LepRb не має власної тирозинкіназної активності. Мембранно-проксимальні мотиви зв’язують JAK2; лігандна перебудова сприяє активації кінази та фосфорилюванню Tyr1007/Tyr1008. Далі утворюються рецепторні фосфотирозинові майданчики. У класичній нумерації Tyr1138 рекрутує STAT3, Tyr1077 пов’язаний зі STAT5, Tyr985 — із SHP2 і SOCS3. Номери слід співвідносити з конкретною послідовністю та видом.
Загальна реакція перенесення фосфату:
Це схема реакції, не виміряна швидкість JAK2 і не доказ непідтвердженого п’ятнадцятикратного зниження . STAT3 фосфорилюється за Tyr705, димеризується й впливає на транскрипцію, зокрема Socs3 та енергетичні нейронні програми. Мутація рецепторного сайту в мишей підтверджує значення шляху (Bates et al., 2003). Енергетичний фенотип тяжкий, але не цілком тотожний db/db: частина репродуктивних та інших ефектів передається іншими шляхами.
SHP2 пов’язує рецептор із Ras–Raf–MEK–ERK; STAT5 утворює додаткову транскрипційну гілку. Їхня роль залежить від популяції клітин. Одна лінійна схема з однаковим результатом у всіх LepRb-нейронах недостатня.
4. PI3K, FoxO1, PDE3B і mTOR
Лептинові й інсулінові сигнали сходяться на IRS/PI3K. PI3K перетворює PIP2 на PIP3, сприяючи мембранному рекрутуванню PDK1 та Akt. Активований Akt може змінювати локалізацію FoxO1, сприяти зв’язуванню з 14-3-3 й виходу з ядра. Гіпоталамічні експерименти пов’язують FoxO1 з енергетичним станом та експресією Agrp/Pomc (Kitamura et al., 2006; Kim et al., 2006). STAT3 — транскрипційний фактор, а не кіназа, що безпосередньо фосфорилює FoxO1.
PDE3B гідролізує циклічний AMP і бере участь в окремих моделях відповіді. Akt–TSC–Rheb–mTORC1 пов’язує сигнал із S6K, 4E-BP1 та білковим синтезом. Проте дія mTOR залежить від тривалості стимулу й нейронного типу: хронічна активація не означає постійне поліпшення чутливості. Втручання в PI3K або mTOR у мозку тварини не встановлює безпечної людської стратегії.
5. AMPK та гіпоталамічний ліпідний сенсор
В експериментальному гіпоталамусі лептин пригнічує AMPK, тоді як у м’язах може її активувати (Minokoshi et al., 2004). Зменшення інгібування ацетил-КоА-карбоксилази з боку AMPK може посилити утворення малоніл-КоА:
ACC — ацетил-КоА-карбоксилаза, — неорганічний фосфат. Реакція пов’язує вуглецевий обмін із ліпідним сенсором, не розраховує апетит. Нейронний CPT1c переважно розглядають як сенсор малоніл-КоА; його не можна прирівнювати до звичайного мітохондріального перенесення ацильних груп CPT1. Симпатичні виходи можуть впливати на UCP1-залежний термогенез, але їхню величину не визначає один аналіз лептину.
6. Нейрони ARC та меланокортинова мережа
Дугоподібне ядро ARC межує із серединним підвищенням і третім шлуночком. Фенестровані судини й таницитарні бар’єри створюють регульовану сенсорну ділянку, а не вільний доступ кожного плазмового білка до всіх нейронів.
Популяції POMC та AgRP/NPY/GABA важливі й неоднорідні. POMC/CART — зручне класичне позначення, але рецептори та пептиди не однакові в кожній клітині. Лептин активує частину POMC-нейронів прямо й через мережу (Cowley et al., 2001), змінює іонні струми та гальмівні входи інших клітин. KATP беруть участь в окремих відповідях; фіксоване зміщення потенціалу чи «80% гальмування» не описують всю популяцію.
POMC — попередник кількох пептидів. PC1/3, кодована PCSK1, починає розщеплення з утворенням ACTH; PC2 продовжує процесинг, карбоксипептидаза E видаляє основні залишки, PAM бере участь в амідуванні. Подальше ацетилювання змінює властивості α-MSH. Отже, PC1/3 самостійно не утворює зрілий α-MSH. Не встановлено й універсального зростання спорідненості «у 30–40 разів» для кожної ацетильованої форми.
α-MSH активує MC4R у PVN та інших ділянках. Канонічна Gs–аденілатциклаза–cAMP бере участь у відповіді, але фізіологія MC4R складніша за один шлях PKA/TRPC5. AgRP є антагоністом і, у відповідній системі, зворотним агоністом (Ollmann et al., 1997); NPY діє через власні рецептори, GABA — через гальмівні синапси. Зворотний агонізм зменшує активність відносно базального рівня; концентрація cAMP не стає від’ємною.
Нокаут Mc4r у мишей і людські мутації POMC, PCSK1, MC4R підтверджують значення мережі (Huszar et al., 1997; Krude et al., 1998; Jackson et al., 1997; Farooqi et al., 2003). Рідкісні моногенні форми не доводять повного вимкнення MC4R у кожної людини зі звичайним ожирінням.
7. SOCS3: зворотний зв’язок і гальмування
STAT3 індукує SOCS3 та негативний зворотний зв’язок. SH2-домен розпізнає фосфотирозинові мотиви, KIR-ділянка бере участь у гальмуванні JAK, SOCS-бокс рекрутує E3-убіквітинлігазний апарат. Це обмежує інтенсивність і тривалість сигналу. Рекрутування E3 не означає обов’язкового руйнування всього LepRb/JAK2 після кожної відповіді.
Kershaw et al. (2013) показали перекриття ділянки зв’язування субстрату JAK2. 4GL9 містить SOCS3–JAK2–gp130, не LepRb. SOCS3 не слід описувати як корок ATP-кишені (Babon et al., 2012).
Видалення Socs3 у POMC-експресувальних клітинах миші посилювало чутливість та поліпшувало метаболічні показники (Kievit et al., 2006). Це причинні дані моделі, не доказ безпечності загального пригнічення: SOCS3 також обмежує численні імунні цитокінові сигнали.
8. PTP1B і TCPTP: різні внутрішньоклітинні позиції
PTP1B, продукт PTPN1, закріплена на цитоплазматичній поверхні ендоплазматичного ретикулума. Каталітичний домен звернений у цитозоль; Cys215 утворює фосфоферментний проміжний продукт, Asp181 бере участь у кислотно-основному каталізі. Фосфатаза може дефосфорилювати JAK2 та обмежувати сигнал. Контакти ендосом з ЕПР пояснюють доступ до субстрату, але кожен контакт не означає руйнування рецептора. Нейронний нокаут впливав на масу, жирову тканину й лептинову дію (Bence et al., 2006).
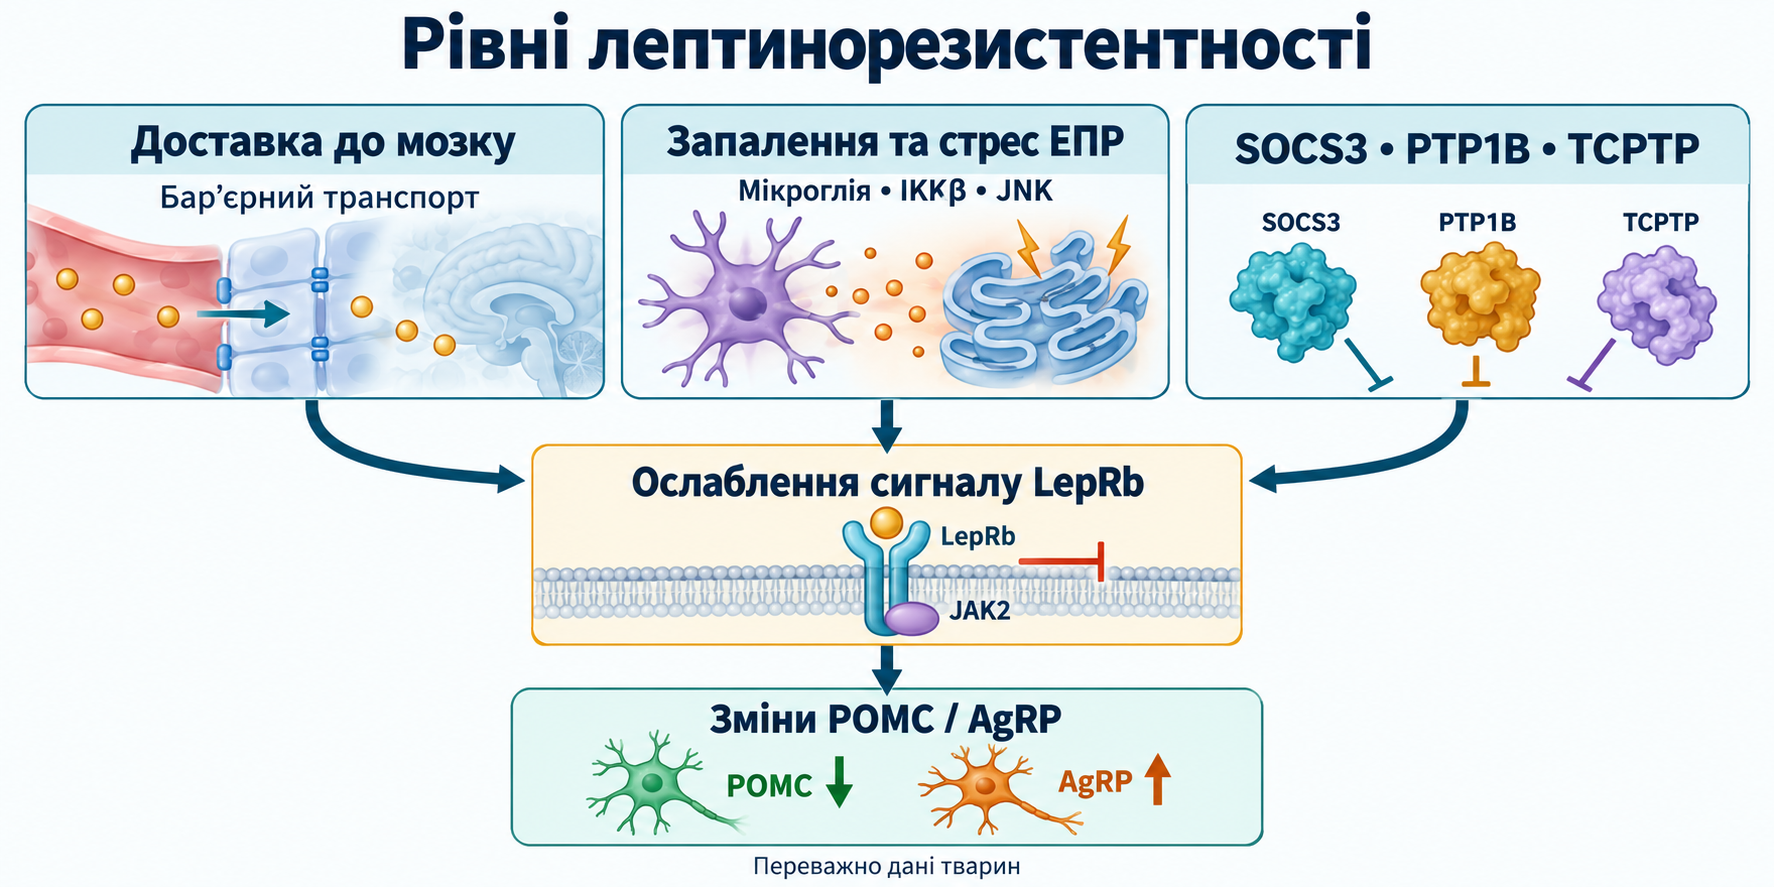
TCPTP, продукт PTPN2, має кілька ізоформ; ядерна TC45 може дефосфорилювати STAT3. Loh et al. (2011) вивчали підвищення гіпоталамічної TCPTP та її співпрацю з PTP1B. Один регулятор діє ближче до рецепторної кінази, інший — на транскрипційний ефектор. Гіперлептинемія, запалення та зміни фосфатаз можуть підтримувати слабку відповідь, але їхній порядок і внесок залежать від моделі.
До роботи Loh et al. (2011) опубліковано виправлення (Loh et al., 2022): у Figure 4A актиновий контрольний блот перевернули й помилково використали як тубуліновий контроль для p-JAK2. Автори надали правильний контроль і повідомили, що наукові висновки не змінилися. Це слід враховувати під час оцінювання рисунка; виправлення не доводить лікувального ефекту в людини.
Для одного фосфотирозину:
Для зняття двох фосфатів потрібні дві молекули води й утворюються два . Це виправляє незбалансовану вихідну реакцію.
9. Запалення, глія та стрес ЕПР
Thaler et al. (2012) виявили ранню гіпоталамічну запальну реакцію після високожирового харчування гризунів та MRI-зв’язок з ожирінням людей. MRI не вимірює SOCS3 або чутливість окремого POMC-нейрона. Глія спочатку може захищати тканину; тривалі зміни не роблять будь-який гліоз незворотним.
Milanski et al. (2009) пов’язали насичені жирні кислоти з експериментальним гіпоталамічним TLR4-залежним запаленням. Проте пальмітат не слід називати доведеним прямим лігандом TLR4: Lancaster et al. (2018) розрізняють рецепторне зв’язування й метаболічну залежність запалення від TLR4. Дані макрофагів не вирішують усіх питань мікроглії.
IKKβ фосфорилює IκB, вивільняючи NF-κB; JNK пов’язує стрес з AP-1 і змінами IRS. Zhang et al. (2008) показали роль гіпоталамічного IKKβ/NF-κB в енергетичному дисбалансі мишей. Значення конкретного серину IRS1 залежить від виду й контексту; Ser307 не є універсальним стеричним вимикачем PI3K. Запальні шляхи можуть індукувати SOCS3 незалежно від лептину.
ЕПР забезпечує фолдинг і модифікацію секреторних та мембранних білків. Ліпідний склад, кальцієвий гомеостаз і навантаження синтезу можуть порушити його функцію. UPR охоплює PERK–eIF2α–ATF4, IRE1–XBP1 і ATF6. Спочатку відповідь адаптивна; тривалий стрес може залучати CHOP, JNK і загибель клітин. Ozcan et al. (2009) пов’язали стрес ЕПР з лептинорезистентністю мишей. Глікозилювання, ERAD та трафік рецептора — можливі складові, не доведене єдине пояснення всіх фенотипів.
Астроцитарні контакти, мікрогліальні функції, синаптична організація й збереження POMC-клітин розширюють модель за межі рецептора. Порівняння з іншими шляхами нейрозапалення відділяє спільні гліальні процеси від специфічного каскаду лептину.
10. Доставка до мозку
Щільні ендотеліальні контакти обмежують вільну дифузію. Насичуваний транспорт, регіональні особливості бар’єрів, таницити й рецепторні процеси беруть участь у доставці. Співвідношення лептину ліквору й крові може зменшуватися за високої периферичної концентрації, але ліквор не дорівнює інтерстицію ARC. Універсальні , поріг плато чи діагноз мозкового «лептинового голодування» для всіх людей не встановлені.
Ілюстративна насичувана залежність:
— потік транспорту, — граничне значення в тих самих одиницях, — концентрація, — концентрація напівмаксимального потоку. Це модель, не клінічний калькулятор; параметри треба визначати в конкретному експерименті.
Banks et al. (2004) показали експериментальне гальмування транспорту тригліцеридами. Banks et al. (2018) вивчали також центральні рецепторні ефекти лептину й інсуліну. Це не доводить фізичного «заклеювання» ендотелію VLDL або збереження всіх інсулінових шляхів. Зниження тригліцеридів за клінічними показаннями не дорівнює доведеному відновленню сигналу до заданого лептинового порога.
11. Люди: ожиріння, дефіцит і схуднення
Високий лептин за звичайного ожиріння супроводжується різною харчовою поведінкою; невгамовна гіперфагія не обов’язкова. Heymsfield et al. (1999) виявили дозозалежну відповідь маси в частини учасників; випробування не було цілком негативним. Відповідь варіювала, універсального лікування робота не встановила.
Заміщення за вродженого дефіциту — інша ситуація: Farooqi et al. (1999) описали виражений ефект у дитини з нестачею лептину. Додавання ліганду не виправляє дефектного рецептора. Порівняння популяцій вимагає врахування причини недостатнього сигналу.
За обмеження енергії лептин може падати швидше за жирову масу. Після схуднення це може супроводжуватися голодом, змінами симпатичної й тиреоїдної регуляції, ефективності м’язової роботи. Rosenbaum et al. (2005) досліджували такі адаптації, Rosenbaum et al. (2008) — реакції мозку на їжу. «Лептинова яма» — метафора, не синдром з єдиним порогом. Зміни fMRI не доводять повного усунення голоду чи профілактики повернення маси.
Низький лептин за значного дефіциту енергії може брати участь у пригніченні репродуктивної осі через проміжні нейронні контури, не лише безпосередньо GnRH. Тиреоїдні, симпатичні, статеві та HPA-відповіді залежать від тривалості й популяції. Універсальне зниження витрат на 300–500 ккал/добу або «ендокринний колапс» не описує кожну людину. Повернення маси ймовірнісне, залежить також від середовища, підтримки, поведінки й лікування; один гормон не робить його неминучим.
12. Експериментальні терапевтичні мішені
Хімічні шаперони 4-PBA і TUDCA, зменшення ER-стресу, регулятори SOCS3 та фосфатаз допомагають вивчати механізм. Краща відповідь миші не підтверджує ефект добавки в людини.
Целастрол із Tripterygium wilfordii та вітаферин A вивчали як мишачі сенситайзери (Liu et al., 2015; Lee et al., 2016). Дія залежить від моделі й не зводиться до однієї прямої мішені. Великі зміни харчування та маси тварин не задають людської дози; екстракт ашваганди не дорівнює очищеному вітаферину A. Урсолова кислота досліджується як метаболічно активний тритерпен та клітинний інгібітор ферментів. Клінічний режим «лікування лептинорезистентності» 150–300 мг кілька разів на день не встановлений.
DHA впливає на мембрани й є попередником медіаторів розрішення запалення, включно з D-резольвінами та протектинами. MFSD2A переносить LPC-зв’язані довголанцюгові жирні кислоти (Nguyen et al., 2014). Тригліцеридна чи етилефірна капсула не є його прямим субстратом. Cintra et al. (2012) вивчали ненасичені жири у тварин, не відновлення людського гіпоталамічного STAT3. M1/M2 надто спрощує стани мікроглії.
Куркумін має протизапальні ефекти в експерименті. Краща біодоступність форм не доводить лікувальної концентрації в людському ARC, місцевого інгібування IKKβ/JNK чи усунення резистентності. Те саме стосується таурину: ендогенні функції не роблять довільну дозу підтвердженим шапероном для цього стану.
13. Фруктоза, рух і сон
Печінковий метаболізм фруктози охоплює KHK і за відповідного навантаження може сприяти ліпогенезу та VLDL. Shapiro et al. (2008) досліджували фруктозне харчування й лептинову відповідь щурів. Робота не показує, що відмова від будь-яких фруктів повністю відновлює людський бар’єр. Важливі енергія, форма продукту й заміна. Обмеження часу харчування, рух і зниження тригліцеридів можуть мати метаболічні цілі, але 16/8, Zone 2 чи TG нижче 1,0 ммоль/л не є універсальним валідованим протоколом відновлення лептину.
Сон пов’язаний з апетитом та ендокринною регуляцією. Taheri et al. (2004) вивчали когортні асоціації, Spiegel et al. (2004) — коротке обмеження в здорових молодих чоловіків. Дизайни різні; відсотки зміни гормонів не стосуються автоматично всіх і не доводять відновлення рецепторів. Добові ритми залежать також від харчування. Фіксований максимум, обов’язкова вечеря за чотири години й блокування синього світла не підтверджені як усунення SOCS3-резистентності. Циркадна система та мелатонін пояснюють ритми, не замінюючи досліджень лептинового сигналу.
14. Зіставлення рівнів доказів
| Рівень | Що досліджують | Межа перенесення |
|---|---|---|
| Молекула і структура | Лептин, LEPR, JAK2, SOCS3, фосфатази | Фрагмент не описує цілий живий нейрон |
| Нейронний каскад | STAT3, PI3K/FoxO1, процесинг POMC, MC4R | Популяції й тривалість стимулу відрізняються |
| Глія та ЕПР | IKKβ/NF-κB, JNK, UPR, синаптичні зміни | Причинні експерименти переважно в гризунів |
| Бар’єр | Насичуваний транспорт, ліпідні ефекти | Немає універсального клінічного порога потоку |
| Схуднення людини | Голод, витрати, гормони, fMRI | Не єдиний синдром чи неминуче повернення маси |
| Втручання | Заміщення за дефіциту й сенситайзери | Різні популяції; мишача доза не призначення |
Механістична карта ставить питання: чи бракує гормону, чи змінена доставка, чи ослаблена внутрішньоклітинна відповідь, чи змінений вихід мережі? Вона не встановлює діагноз за лептином, HOMA-IR чи СРБ. Маркери не вимірюють локального запалення ARC й не визначають цілі «лептин нижче 10–12 нг/мл». Оцінка ожиріння й супутніх порушень потребує клінічного контексту; нутрицевтичний алгоритм вихідного тексту не має підтвердженого статусу.
Концепція поєднує пояснення слабкої нейронної відповіді за достатніх запасів енергії. Вона пов’язує рецептор, гліальне середовище, доставку й меланокортинову мережу. Основна межа — перехід до конкретної людини: мішені залишаються мішенями, доки клінічні дослідження не підтвердять ефект, безпеку й відповідну популяцію.
Часті питання
Чи встановлює один аналіз лептинорезистентність?
Ні. Лептин пов’язаний із жировою масою та іншими чинниками, але не вимірює прямо доставку до ARC чи внутрішньоклітинну відповідь. Потрібен клінічний контекст.
Чому AgRP є зворотним агоністом?
У відповідних експериментальних системах він зменшує базальну активність MC4R. Це спад відносно вихідного рівня, не від’ємна концентрація cAMP.
Чи допомагає лептин усім людям з ожирінням?
Заміщення за вродженого дефіциту відрізняється від звичайного ожиріння. У дозовому випробуванні відповіді варіювали, універсального режиму не встановлено.
Чи DHA й куркумін є доведеним лікуванням?
Мембранні та протизапальні механізми цікаві, але не підтверджують усунення людської гіпоталамічної резистентності або універсальну дозу.
Чи низький лептин після схуднення робить повернення маси неминучим?
Ні. Він може брати участь в адаптації голоду й витрат, але важливі також середовище, підтримка, поведінка та лікування. Лептинова яма не є єдиним встановленим синдромом.
Джерела
- Zhang Y et al. Positional cloning of the mouse obese gene and its human homologue. Nature, 1994.
- Tartaglia LA et al. Identification and expression cloning of a leptin receptor, OB-R. Cell, 1995.
- Zhang F et al. Crystal structure of the obese protein leptin-E100. Nature, 1997.
- Considine RV et al. Serum immunoreactive-leptin concentrations in normal-weight and obese humans. The New England Journal of Medicine, 1996.