
Жовчні кислоти, FXR і TGR5: вісь кишківник–печінка
Синтез і кон’югація жовчних кислот, BSH/bai, транспорт, FXR–FGF19 і TGR5. Ліпіди, GLP-1, термогенез, випробування MASH та межі доказів.
Жовчні кислоти поєднують три різні функції: травлення харчових жирів, виведення холестерину та клітинну сигналізацію. У просвіті кишки вони входять до змішаних міцел; усередині клітини окремі сполуки активують ядерний рецептор FXR; на поверхні певних клітин діють через TGR5. Для кожної функції важливі інші хімічні форми, концентрації та місця дії. Тому твердження «більше жовчі — кращий метаболізм» не відповідає фізіології: нестача в просвіті погіршує всмоктування жирів, а надмірна дія гідрофобних кислот в іншому компартменті може ушкоджувати мембрани.
Мікробні перетворення, ілеальний транспорт і печінковий зворотний зв’язок змінюють склад пулу без єдиного гарантованого корисного результату. Посилення секреції GLP-1 у клітинному досліді або зменшення експресії ліпогенного гена саме собою не доводить лікування ожиріння чи метаболічно асоційованого стеатогепатиту, MASH.
1. Два основні первинні продукти з холестерину
Основні первинні кислоти людини — холева, CA, та хенодезоксихолева, CDCA. Класичний шлях починається в ендоплазматичному ретикулумі гепатоцита з CYP7A1, холестерин-7α-гідроксилази. Ця P450-монооксигеназа вводить один атом кисню в субстрат, а другий відновлює до води, отримуючи відновні еквіваленти через NADPH і P450-редуктазу.
HSD3B7 окиснює 3β-гідроксильну групу та переміщує подвійний зв’язок, утворюючи 7α-гідрокси-4-холестен-3-он, C4. Його концентрація у крові використовується в окремих дослідницьких і діагностичних завданнях як непрямий показник синтезу жовчних кислот. На результат впливають час забору, захворювання й метод; це не пряме вимірювання всього потоку.
CYP8B1 вводить 12α-гідроксил і спрямовує проміжні сполуки до CA. Без цього кроку переважає утворення CDCA. AKR1D1 відновлює подвійний зв’язок із формуванням 5β-конфігурації, а ферменти, зокрема AKR1C4, відновлюють 3-кетогрупу до 3α-гідроксилу. CYP27A1 окиснює бічний ланцюг; далі пероксисомні AMACR, ACOX2, HSD17B4 і SCPx беруть участь у перетворенні C27-попередників на C24-кислоти. ACOX2 не можна замінити ACOX1: їхня субстратна спеціалізація різна.
Альтернативний шлях починається з мітохондріального CYP27A1, після чого CYP7B1 у ретикулумі здійснює 7α-гідроксилювання оксистеролів. Історичне найменування «27-гідроксилаза» зберігається, хоча систематична номенклатура враховує стереохімію кінцевого 26-гідроксилювання. Шлях особливо пов’язаний із CDCA; його внесок залежить від віку, стану печінки та субстратів. Постійні частки «90% проти 10%» не характеризують усіх людей.
2. Геометрія молекули не визначає клінічної користі
Зігнутий 5β-стероїдний скелет має гідрофільний бік із гідроксилами та більш гідрофобну протилежну поверхню. У CA є 3α, 7α і 12α-гідроксили, у CDCA — 3α і 7α. Мікробне видалення 7α-гідроксилу дає відповідно DCA і LCA. Менше гідроксилів часто означає більшу гідрофобність, але важлива їхня орієнтація: UDCA має 7β-групу і відрізняється від CDCA за однакового числа атомів кисню.
| Кислота | Основні гідроксили | Походження та важлива відмінність |
|---|---|---|
| CA | 3α, 7α, 12α | Первинна; попередник DCA |
| CDCA | 3α, 7α | Первинна; виражена активність FXR у низці тестів |
| DCA | 3α, 12α | Вторинна, після перетворення CA |
| LCA | 3α | Вторинна, після перетворення CDCA; захист потребує метаболізму й виведення |
| UDCA | 3α, 7β | Продукт епімеризації та лікарська речовина з власними показаннями; не еквівалент сильного агоніста FXR |
Індекс гідрофобності є результатом аналітичного порівняння за визначених умов, а не універсальною шкалою токсичності. У системі Heuman (1989) для тауринових кон’югатів tauro-CA відповідає 0, tauro-LCA — 1; tauro-UDCA має −0,47, tauro-CDCA +0,46 і tauro-DCA +0,59. Ці числа не можна переносити на вільні кислоти, довільний pH або силу рецепторної активації. Для суміші можливий зважений показник:
де (x_i) — молярні частки, виміряні за порівнянних умов. Він не замінює інформації про мономери, міцели та клітинну експозицію.
3. Кон’югація з гліцином і таурином
Печінковий SLC27A5, також BACS/FATP5, активує кислоту з утворенням CoA-тіоефіру. BAAT переносить ацильну групу на гліцин або таурин, створюючи амідний зв’язок:
— стероїдвмісний залишок, приєднаний до карбонілу; — для гліцину або для таурину. Формула показує зв’язки; протонування за біологічного pH розглядається окремо. ATP перетворюється тут на AMP, не лише ADP. Кон’югація знижує pKa: орієнтовно до 4 для гліцинових і приблизно 1–2 для тауринових форм проти близько 5 для багатьох вільних кислот; точні значення залежать від середовища.
Для монопротонної кислоти частку нейтральної HA описує рівняння Гендерсона–Гассельбаха:
При pH 7,4 і pKa 5 частка становить приблизно 0,4%, при pKa 4 — близько 0,04%. Це приклад рівноваги, а не точний прогноз ушкодження мембрани. Вільні кислоти крові не обов’язково переважно незаряджені; кон’югати також не «100% іонізовані» за будь-якого pH. Кисла мікрозона підвищує частку нейтральних гліцинових форм, що важливо для холангіоцитів.
Кон’югати сприяють розчиненню ліпідів і залишаються в просвіті до транспортного захоплення. Змішані міцели містять також фосфоліпіди, холестерин, моногліцериди й жирні кислоти. Критична концентрація міцелоутворення залежить від складу, солей і pH. Жовчні кислоти полегшують доступ до ліпідної межі та відведення продуктів травлення; панкреатична ліпаза і коліпаза залишаються окремою ферментною системою. Не можна звести травлення до рецептора, який безпосередньо «вмикає ліпазу».
4. Узгоджений канальцевий експорт
BSEP, кодований ABCB11, переносить жовчні солі з гепатоцита в канальцеву жовч. Він має дві трансмембранні половини і два нуклеотидзв’язувальні домени. ATP-залежні конформаційні переходи змінюють доступ до субстратної порожнини. Два місця зв’язування ATP не слід автоматично називати двома однаково активними каталізаторами: асиметричні ABC-транспортери можуть мати функціонально різні сайти.
MDR3/ABCB4 переносить фосфатидилхолін до зовнішнього шару канальцевої мембрани, звідки він потрапляє в жовч; це флопазна активність за напрямком. ABCG5/ABCG8 беруть участь в експорті стеролів. Фосфоліпіди обмежують дію вільних детергентних мономерів на епітелій. Обсяг потоку та його склад — різні характеристики.
Дефекти ABCB11 і ABCB4 пов’язані зі спадковим холестазом, зокрема PFIC2 і PFIC3. Пригнічення BSEP окремими ліками є можливим механізмом медикаментозного ушкодження печінки, але не пояснює всіх випадків і не завжди є простою конкуренцією. Накопичення кислот, адаптивний транспорт та імунні процеси взаємодіють.
5. Правильне тлумачення структурних записів
PDB 3V8D містить CYP7A1 із 7-кетохолестерином, а не безпосереднє зображення реакції холестерину через Compound I. Гем і тіолатний ліганд підтримують загальну P450-хімію, проте відстань із іншим лігандом не є універсальною відстанню до реакційного атома.
TGR5 у структурі 7CFM зв’язаний із синтетичним P395; Yang et al. (2020) дослідили також INT-777. Це допомагає пояснити впізнавання лігандів і G-білковий комплекс, але не дозволяє приписати LCA всі ті самі контакти. PDB 5W21 — FGF23–FGFR1c–α-Klotho, не FGF19–FGFR4–β-Klotho. Підміна α- та β-Klotho змінює саму систему сигналізації. Тут не потрібні вигадані атомні відстані, константи чи число субодиниць.
6. Мікробні BSH і декон’югація
Гідролази жовчних солей, BSH, розщеплюють амідний зв’язок, вивільняючи гліцин або таурин і вільну кислоту. Субстратами бувають первинні кон’югати та вже перетворені кон’юговані кислоти. Активність розподілена між бактеріальними групами й залежить від ферменту та субстрату. Більше BSH не означає автоматично здоровішу мікробіоту.
Декон’югація змінює розчинність, транспорт і доступність для наступних ферментів. Вона потрібна для канонічного 7α-дегідроксилювання, але не є обов’язковим першим кроком будь-якої мікробної модифікації. Передчасна декон’югація в тонкій кишці може порушувати міцели та всмоктування жирів. Це пов’язано з SIBO, моторикою та межами дихальних тестів, але один рівень DCA не доводить бактеріального надмірного росту.
7. bai-шлях і окремий шлях епімеризації
Спеціалізовані анаероби, включно з Clostridium scindens, перетворюють CA на DCA та CDCA на LCA. Послідовність bai включає активацію, окиснення A-кільця, дегідратацію та відновлення. Важливі окиснення 3-гідроксилу й ненасичені проміжні продукти; BaiE забезпечує дегідратаційний етап, пов’язаний із втратою 7α-гідроксилу. Опис «спочатку 7α-OH стає 7-кето, потім просто видаляється цей кисень» для всього шляху неправильний.
Funabashi et al. (2020) відновили багатоступеневе перетворення шістьма ферментами in vitro та перенесли функції в експериментальну бактеріальну систему. Це доводить достатність ферментного набору, не ефективність лікувального пробіотика. Кількість бактерій, експресія, субстрати й транзит разом визначають потік; мала відносна чисельність не обов’язково означає малий метаболічний внесок.
Епімеризація 7-гідроксилу відбувається іншим шляхом — через 7-оксо-проміжний продукт за участю 7α- та 7β-гідроксистероїддегідрогеназ. Так CDCA може перетворюватися на UDCA, іноді через обмін метаболітами між видами. Саме тут доречний 7-оксо-етап. Напрям залежить від субстратів і редокс-умов.
8. Пул не дорівнює добовому потоку
Пул дорослої людини часто містить кілька грамів і проходить повторні цикли за добу. Ефективне повернення дозволяє багаторазове використання. «Повертається близько 95%» стосується проходу, а не фіксованої втрати 5% пулу за добу незалежно від числа циклів.
P — маса пулу, S — новий синтез, L — втрати; S і L можна виражати в г/добу. Для спрощених однакових циклів:
де N — добове число оборотів, r — частка повернення за оборот. P = 3 г, N = 4 і r = 0,95 дають приблизно 0,6 г/добу. Це навчальний приклад, не універсальна норма. Склад, їжа, транзит і всмоктування неоднорідні; діарея чи резекція клубової кишки змінюють втрати та зворотний зв’язок.
| Ділянка | Учасники | Напрям та енергія |
|---|---|---|
| Канальцева мембрана печінки | BSEP | Гепатоцит → жовч; ATP-залежний експорт |
| Апікальна мембрана ілеального ентероцита | ASBT/SLC10A2 | Просвіт → клітина; Na⁺-спряжене захоплення |
| Усередині ентероцита | FABP6/IBABP | Зв’язування і внутрішній розподіл |
| Базолатеральна мембрана ентероцита | OSTα/OSTβ | Клітина → портальна кров; полегшений транспорт |
| Синусоїдна мембрана гепатоцита | NTCP та OATP | Кров → печінка; різні механізми й перекривна специфічність |
OSTα/β не можна розташувати на апікальній щітковій облямівці разом з ASBT. NTCP особливо важливий для Na⁺-залежного захоплення кон’югованих солей; OATP мають перекривні субстрати. Поділ «лише кон’юговані проти лише вільних» надто жорсткий. LCA сульфатується, зокрема SULT2A1, та зазнає інших реакцій детоксикації. Це обмежує повернення, не роблячи всмоктування абсолютно нульовим.
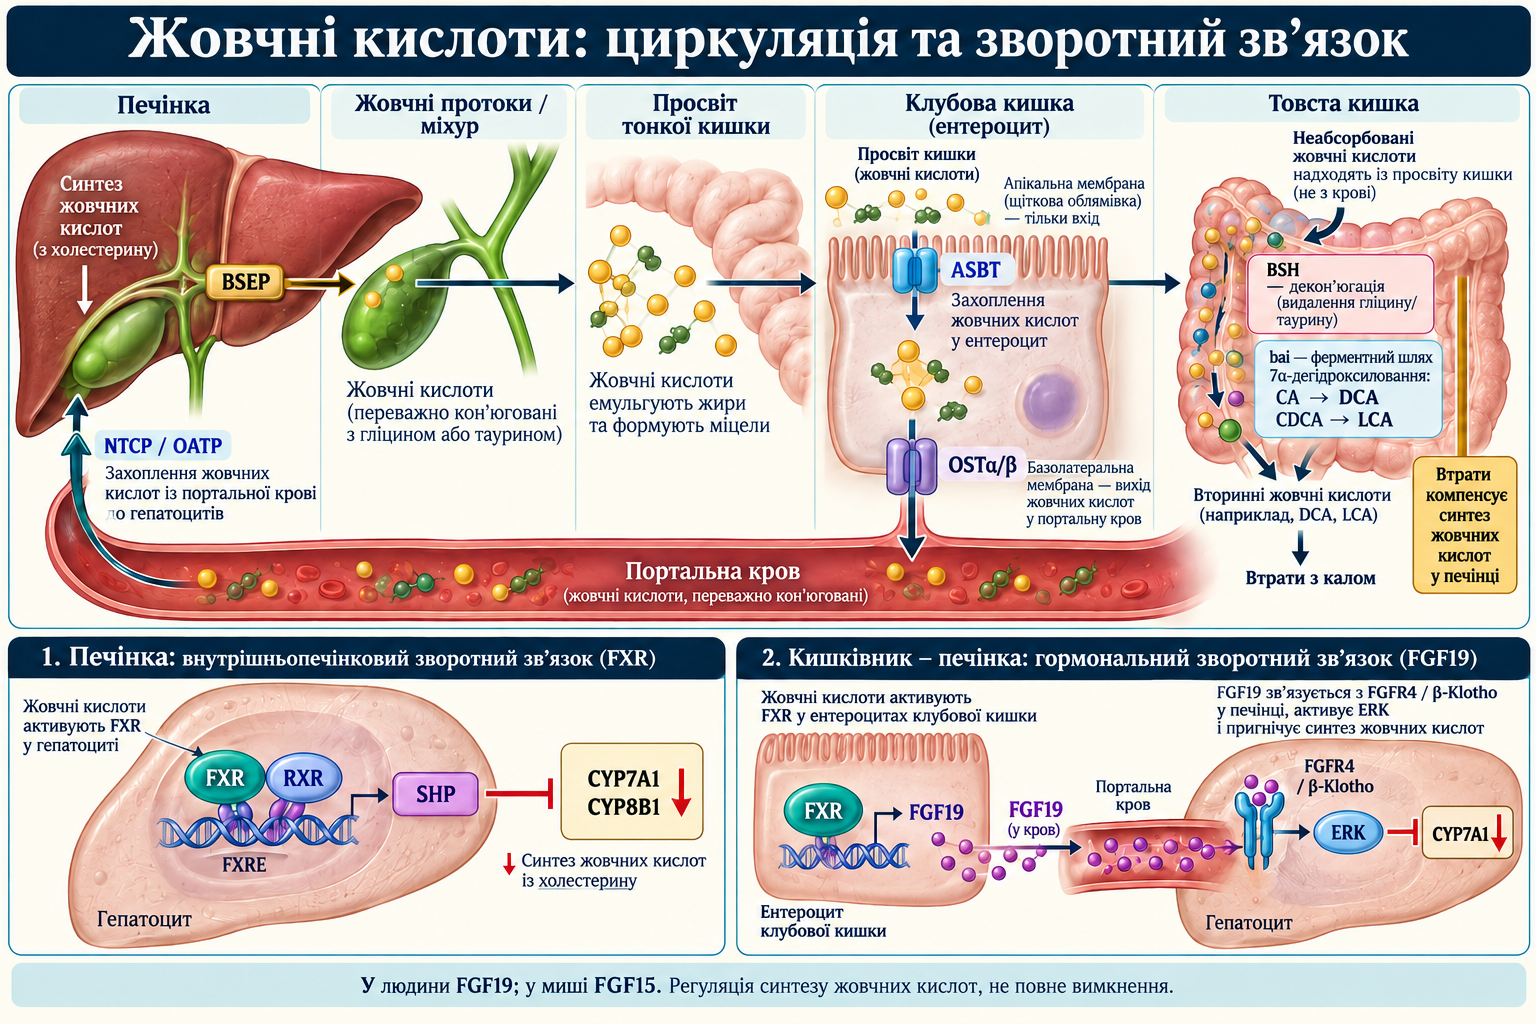
9. Активність рецептора і загальна концентрація
FXR/NR1H4 — ядерний рецептор, фізіологічні ліганди якого встановили Makishima і Parks (1999). TGR5/GPBAR1 — мембранний G-білокспряжений рецептор, досліджений Maruyama (2002) і Kawamata (2003). Доступність ліганду та клітинні наслідки різняться.
CDCA є сильним ендогенним активатором FXR у багатьох функціональних тестах. Для TGR5 часто активніші LCA, DCA та їхні кон’югати; додавання tauro-LCA змінює порядок порівняно з таблицею вільних кислот. Гідрофобність не є єдиною шкалою для всіх рецепторів. LCA взаємодіє також із VDR і PXR, пов’язаними з метаболічним захистом.
EC50 — концентрація половинного максимального функціонального відгуку в конкретному тесті, Kd — рівноважна константа зв’язування. Вони не обов’язково однакові. Транспорт, рецепторний резерв та підсилення сигналу впливають на EC50:
Тут E₀ — вихідна відповідь, Emax — максимальний приріст понад неї, а EC₅₀ має ті самі одиниці концентрації, що й C.
де C — доступний ліганд, n — коефіцієнт Гілла. Крива не перетворює сумарну концентрацію плазмових кислот на активацію всіх рецепторів. Важливі альбумін, хімічні види, портальна чи периферична кров і час після їжі.
10. Транскрипційна регуляція FXR
FXR має N-кінцеву ділянку активації, ДНК-зв’язувальний домен із цинковими пальцями, шарнір і лігандзв’язувальний домен з AF-2. Часто він утворює гетеродимер із RXR на елементах, зокрема IR-1. Ліганд змінює взаємодію з корепресорами та коактиваторами SRC, p300 і CBP, впливаючи на хроматин. Пряме зв’язування ДНК і непряма репресія — різні процеси.
У печінці FXR індукує SHP/NR0B2 — атиповий ядерний рецептор без власного ДНК-зв’язувального домену. Через LRH-1, HNF4α та регуляторні комплекси він зменшує CYP7A1 і CYP8B1. Це негативний зворотний зв’язок, не незворотне вимкнення синтезу. Хроматинні ферменти, зокрема G9a в окремих моделях, не працюють обов’язково однаково на всіх генах і в усіх тканинах (Goodwin et al., 2000).
11. Кишковий FXR і ендокринний FGF19
FXR клубової кишки сприяє утворенню FGF19 у людини; у миші функціональний аналог — FGF15. Білок надходить у кров і діє на печінковий FGFR4 із корецептором β-Klotho. Це портальний кров’яний маршрут, не просвіт жовчної протоки. Кіназні каскади, включно з ERK, пригнічують CYP7A1 (Inagaki et al., 2005).
β-Klotho допомагає впізнавати ендокринні FGF і разом із відповідним FGFR забезпечує тканинну вибірковість. Домени KL1 і KL2 організують взаємодії; C-кінцеві частини FGF19/FGF21 відрізняються від FGF23 з α-Klotho. Менша спорідненість до гепарансульфату сприяє циркуляції, але це не просто «видалений гепариновий домен». Не можна призначати універсальну Kd або обов’язковий гексамер без даних відповідного комплексу.
FGF19 впливає також на вуглеводний і енергетичний обмін. Фармакологічна стимуляція FGFR4, тривалість впливу та безпека є окремими питаннями. Фізіологічний механізм не доводить безпечності необмеженого підсилення.
12. Динаміка ацетилювання
p300 і NAD⁺-залежна деацетилаза SIRT1 регулюють ацетилювання FXR. Kemper et al. (2009) дослідили передусім Lys217, з меншим внеском Lys157. Ацетилювання може стабілізувати білок і водночас погіршити зв’язування RXR та транскрипційну функцію. Більше рецептора не означає більше корисної активності.
Деацетилювання не є постійним перемикачем «максимальної активності». Важливі цикли станів, коактиватори, харчування та метаболічне середовище. Клітинні й мишачі досліди з ресвератролом не підтверджують клінічної нормалізації FXR добавками ресвератролу, NMN або NR у кожного пацієнта. NAD⁺ — компонент регуляції, а не доведений універсальний дефіцит при всіх стеатозах.
13. Ліпогенез та окиснення жирних кислот
FXR/SHP можуть пригнічувати програми SREBP-1c і знижувати ACC, FASN та SCD1 у відповідних моделях. Інсулін, Akt/mTOR і субстрати залишаються регуляторами ліпогенезу. Без клінічного дослідження не можна обіцяти фіксоване «зниження на 60–80% у людини» або повну зупинку синтезу.
Pineda Torra et al. (2003) досліджували FXR–PPARα у людських клітинах і промоторних системах. PPARα регулює гени окиснення. CPT1A утворює ацилкарнітин, CACT переносить його крізь внутрішню мітохондріальну мембрану, CPT2 відновлює ацил-CoA. CPT1A є ацилтрансферазою, не самостійним каналом усієї мембрани. Малоніл-CoA обмежує вхід; його зниження не усуває всіх перешкод окисненню. Послідовність людського промотора PPARα, чутлива до FXR, не була збережена в мишачому промоторі: вид є частиною механістичного висновку.
CD36 посилює захоплення жирних кислот і може збільшувати їхній приплив у печінку, тому не є однозначним захисним маркером. ACOX1 працює в пероксисомному окисненні жирних кислот, ACOX2 також обробляє жовчні проміжні продукти. Експресія не вимірює енергетичний потік без додаткових даних (Watanabe et al., 2004).
14. APOC2, APOC3 і PCSK9
APOC2 є кофактором ліпопротеїнліпази, APOC3 обмежує кліренс багатих тригліцеридами частинок кількома механізмами. Kast (2001) і Claudel (2003) показали транскрипційну регуляцію FXR. Вона пояснює можливі зміни тригліцеридів, не роблячи будь-яку жовчну кислоту ліпідознижувальним препаратом.
FXR може зменшувати PCSK9 у людських гепатоцитах. Проте невелике дослідження кінетики LDL (Ghosh Laskar et al., 2017) виявило зниження кліренсу LDL під дією CDCA попри меншу циркулювальну PCSK9. Це різниця між маркером і сумарним результатом. Випробування обетихолевої кислоти також виявляли підвищення LDL. Рецептори, склад частинок і синтез холестерину змінюються разом. ApoB та кількість атерогенних частинок пояснюють, чому клітинна схема не замінює оцінювання ліпопротеїнів та серцево-судинних наслідків.
15. Глюкоза, DAG та інсулінова сигналізація
У моделях FXR/SHP і FGF15/19 змінюють глюконеогенез, PEPCK і G6PC, утворення глікогену та чутливість до інсуліну. Результат залежить від харчового стану, тканини й втручання. Регуляція GSK3 потребує уточнення функціональної модифікації, а не твердження, що будь-яке фосфорилювання «активує глікоген».
Надлишковий діацилгліцерол печінки, DAG, може активувати PKCε і порушувати сигнал від інсулінового рецептора. Зменшення патологічного DAG може послаблювати цей процес. Неправильно називати це «зняттям блоку з PKCε»: саме її активація є частиною запропонованого порушення. Універсального відсотка зниження глюкози стимуляцією FXR тут не встановлено (Ma et al., 2006).
16. Фруктоза і ChREBP
Кетогексокіназа спрямовує фруктозу шляхом, який оминає головний PFK-залежний контроль гліколізу. Це сприяє утворенню тріозних попередників, але субстрати, ATP, транспорт і подальші реакції продовжують обмежувати потік. ChREBP разом із MLX регулює вуглеводчутливі елементи та ліпогенні програми.
Caron et al. (2013) досліджували пригнічення ChREBP FXR у людських гепатоцитах із зміною взаємодій p300/CBP і SMRT. Це не універсальний ланцюг «SHP зв’язує MLX, SIRT1 завжди видаляє один ацетил, ліпогенез зникає». Дані підтримують взаємодію регуляторів, не захист від будь-якої кількості фруктози. Додатковий контекст дає матеріал про фруктозу, кетогексокіназу й ліпогенез.
17. TGR5 і швидкий cAMP-сигнал
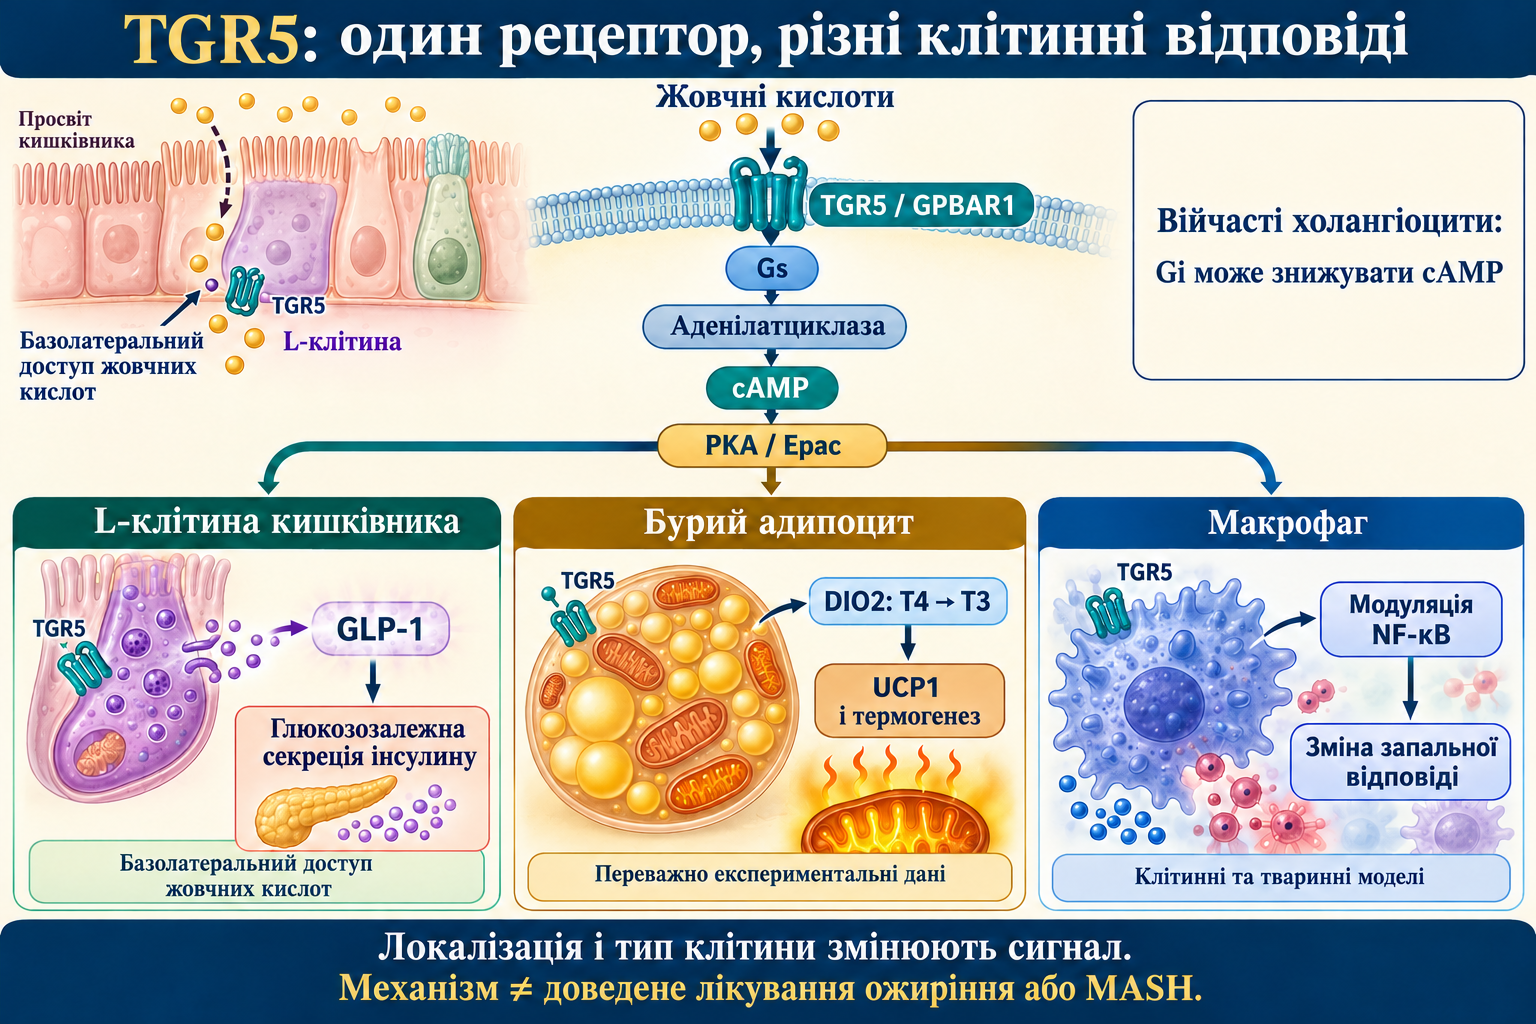
TGR5 — семитрансмембранний GPCR. У багатьох досліджених клітинах він зв’язується з Gs, стимулює аденілатциклазу та підвищує cAMP, із подальшою участю PKA, Epac та інших ефекторів:
Відповідь залежить від розташування рецептора, G-білків, фосфодіестераз та доступу ліганду. «TGR5 завжди підвищує cAMP в усіх тканинах» — неправильне узагальнення. Війчасті й невійчасті холангіоцити є показовим винятком.
18. DIO2, локальний T3 і бурий жир
Мишачі та клітинні моделі пов’язують TGR5 із DIO2, дейодиназою типу 2, що перетворює T4 на T3. Локальний T3 діє через тиреоїдні рецептори і підтримує термогенез бурих або бежевих адипоцитів, зокрема UCP1. Цей білок розсіює протонний градієнт внутрішньої мітохондріальної мембрани як тепло, а не безпосередньо синтезує додатковий ATP (Watanabe et al., 2006).
Не можна автоматично приписувати UCP1 звичайному скелетному міоциту. Дані людських м’язових клітин і бурого жиру потребують різних пояснень. Broeders et al. (2015) дослідили 12 здорових жінок протягом двох днів із CDCA та виявили зміни активності бурого жиру й енерговитрат. Це не доводить тривалого схуднення, універсальних 15–20% додаткових витрат або гарантованої відсутності тиреоїдних та інших ризиків при довгому застосуванні.
19. L-клітини та GLP-1
TGR5 може посилювати GLP-1 через cAMP-залежні механізми й Ca²⁺. Brighton et al. (2015) показали важливість базолатерального доступу кислот у кишкових експериментальних системах. Концентрація в просвіті та експозиція рецептора не взаємозамінні.
GLP-1 підсилює глюкозозалежну секрецію інсуліну й бере участь у насиченні та спорожненні шлунка. PYY може виділятися з тих самих клітин, але це інший пептид, не другий інкретин із тотожною дією. KATP і конкретні Ca²⁺-канали залежать від моделі. Ендогенний GLP-1 швидко руйнується, а лікарські агоністи GLP-1R мають іншу фармакокінетику. Харчове стимулювання TGR5 не рівнозначне доведеній медикаментозній терапії.
20. Макрофаги й запалення
TGR5 експресується в моноцитарно-макрофагальних системах. Pols et al. (2011) та інші клітинні й мишачі роботи пов’язали його стимуляцію із cAMP-залежною модуляцією NF-κB. Це не доводить повного усунення запалення у людей або обов’язкового переходу кожного макрофага з «M1» до «M2». Ці категорії спрощують більшу різноманітність станів.
Фосфорилювання одного залишку p65 не завжди блокує вхід до ядра: важливі сайт і комплекс. Клітини Купфера, кишкова імунна система та кров’яні моноцити перебувають у різних середовищах. Менша окрема цитокінова відповідь не замінює наслідків інфекції, фіброзу чи серцево-судинної хвороби.
21. Моторика й епітеліальний захист
Alemi et al. (2013) у мишачих моделях пов’язали TGR5 із 5-HT, CGRP та перистальтикою: оральне скорочення й каудальне розслаблення щодо стимулу сприяють просуванню. Це не встановлює дефіцит TGR5 головною причиною будь-якого людського закрепу. Надмірне надходження жовчних кислот у товсту кишку може посилювати секрецію та діарею.
У холангіоцитах CFTR-пов’язаний транспорт хлориду й обмінник AE2 беруть участь у секреції бікарбонату. Лужна апікальна мікрозона та глікокалікс зменшують протонування кислот і проникнення в клітину. Hohenester et al. (2012) підтримують концепцію «бікарбонатної парасольки» клітинними дослідами, не абсолютним захистом від усіх холестазів.
Masyuk et al. (2013) показали, що первинна війка змінює TGR5-сигнал: у війчастих холангіоцитах можливі Gi та зниження cAMP, без війки — Gs та підвищення cAMP. Потрібно називати тип клітини; загальна схема TGR5 → Gs не передбачає однакової відповіді всього жовчного дерева.
22. MASLD і MASH мають багато причин
Метаболічно асоційована стеатотична хвороба печінки, MASLD, та MASH включають надлишок субстратів, інсулінорезистентність, ушкодження, імунні процеси й фіброгенез. Зміни жовчних кислот можуть бути учасниками та наслідками. Передбачувана нестача C. scindens або низький FXR не діагностують і не пояснюють усі випадки.
Активовані зірчасті клітини утворюють позаклітинний матрикс. Втручання в FXR показують антифібротичні ефекти у моделях, але пряма експресія й дія у людських зірчастих клітинах залежать від контексту. Паракринні ефекти через гепатоцити та імунні клітини не доводять однаково високого FXR у кожному типі клітин.
| Вузол | Підтриманий механізм | Що він не встановлює сам собою |
|---|---|---|
| FXR–SHP і FXR–FGF19 | Зворотний зв’язок синтезу | Повне вимкнення CYP7A1 або безпеку необмеженого підсилення |
| Ліпогенні регулятори | Транскрипційні зміни в моделях | Фіксований відсоток зменшення жиру в людини |
| TGR5–DIO2 | Локальну тиреоїдну та термогенну дію | Тривале схуднення без ризику |
| TGR5–L-клітина | Можливість секреції GLP-1 | Еквівалентність лікам GLP-1R |
| Мікробні BSH/bai | Зміну хімічного складу | Універсальний пробіотик чи діагноз дисбіозу |
| Гістологічна кінцева точка | Зміну біопсії у випробуванні | Доведене зниження смерті та декомпенсації |
23. Випробування агоністів FXR
Обетихолева кислота, OCA, є 6α-етильним похідним CDCA з вираженою експериментальною активністю FXR. Функціональна потужність не є однією точною Kd чи однаковим «стократним посиленням» у всіх тканинах. Клінічне використання визначають випробування та регуляторний статус.
| Випробування | Дизайн і результат | Основна межа |
|---|---|---|
| FLINT, Neuschwander-Tetri et al., 2015 | 283 рандомізовані; серед оцінених за головною біопсійною точкою NAS поліпшився без погіршення фіброзу у 50/110 проти 23/109 за 72 тижні | Сурогат, не 45% усіх рандомізованих і не доведене зменшення смертності |
| REGENERATE, Younossi et al., 2019 | Основний аналіз 931 учасника F2–F3; поліпшення фіброзу без погіршення NASH: 71/308 з OCA 25 мг проти 37/311 з плацебо за 18 місяців | Іншу головну точку — зникнення NASH без погіршення фіброзу — не досягнуто |
| FLIGHT-FXR, Sanyal et al., 2023 | Фаза 2 tropifexor: зміни ALT і жиру печінки, дозозалежний свербіж | Не встановлено клінічної користі чи універсальної схеми |
NAS підсумовує гістологічні ознаки активності. Набір REGENERATE для безпеки був більшим за головний F2–F3-аналіз; знаменники не можна змішувати. Доза в таблиці описує дослідження, не призначення. Свербіж та підвищення LDL з OCA не дозволяють оцінити весь баланс користі й ризику за однією біопсійною відповіддю.
24. Регуляторний статус і свербіж
На перевірку 8 жовтня 2026 року Ocaliva не слід подавати як чинно схвалений у США препарат для PBC: FDA відкликала відповідні дозволи з 24 листопада 2025 року. У ЄС дозвіл відкликано у 2024 році; тимчасове судове призупинення згодом скасовано. Це конкретні юрисдикції, не однаковий світовий статус. OCA також не є універсально схваленою терапією MASH.
Tropifexor і cilofexor — нестероїдні FXR-агоністи, INT-777 та INT-767 — експериментальні сполуки з іншими профілями. Вони не є взаємозамінними готовими ліками з єдиною схемою. Селективність FXR не усуває свербіж автоматично. Людські роботи з MRGPRX4, зокрема Yu et al. (2019), підтримують інший механізм жовчнокислотного відгуку. Мишачі дані TGR5 не доводять прямої його активації кожним FXR-агоністом у людини.
25. Рослинні сполуки та клітинні результати
Гугулстерони взаємодіють із кількома рецепторами, не будучи виключно селективними корисними антагоністами FXR (Burris et al., 2005). Szapary et al. (2003) не підтвердили очікуваного зниження LDL у рандомізованому дослідженні екстракту гугулу. Рецепторна гіпотеза не скасовує людських результатів і небажаних реакцій.
Annaba et al. (2010) виявили зменшення ASBT-транспорту під дією EGCG у трансфікованих HEK293 та Caco-2, із залученням мембранних ліпідних рафтів. Це не валідована лікувальна доза зеленого чаю і не доказ лікування MASH. Напій, вільна концентрація, метаболізм та безпека концентрованого екстракту відрізняються від культури клітин.
В’язкі харчові волокна змінюють доступність речовин у просвіті та можуть збільшити жовчні втрати. Ellegård і Andersson (2007) дослідили вівсяні β-глюкани та виведення кислот у дев’яти людей з ілеостомою коротким перехресним дослідом. Модель пояснює механізм, не ефект для кожної людини з цілою кишкою. В’язкість, мікробна переробка та їжа діють разом; не вся клітковина прямо блокує ASBT.
26. Вид і компартмент мікробіомного втручання
Ковалентні інгібітори BSH Adhikari et al. (2020) — експериментальні хімічні інструменти, не tauro-β-muricholic acid, TβMCA. Остання важлива як кишковий антагоніст FXR у миші. Cyp2c70 створює відмінний мишачий пул із мурихолевими кислотами; його не можна автоматично переносити на людину.
GlyMCA — стійкий до BSH похідний для кишкової селективної модуляції FXR у мишачих метаболічних дослідах (Jiang et al., 2015). Кишкове пригнічення за певних умов відрізняється від печінкової стимуляції. Блокада BSH не завжди «підсилює корисний FXR»: напрям визначає збереження конкретних агоністів і антагоністів.
Інженерне перетворення bai дозволяє досліджувати причинність між ферментом та метаболітом. Воно не підтверджує клінічної безпеки підвищення DCA чи LCA. Концентрація, місце, епітеліальний захист і потенційне ушкодження залишаються важливими. Аналіз мікробіому або пулу кислот не задає універсального персонального протоколу для ожиріння, MASH, закрепу чи дисліпідемії.
27. Межі цього розбору
Це тематичний науковий матеріал з адресною перевіркою первинних досліджень, структурних записів та актуальних регуляторних документів на 8 жовтня 2026 року. Для частини недоступних повних текстів використані доступні анотації та первинні індексовані записи. Це не систематичний огляд, не GRADE і не зовнішнє рецензування; механістична схема не є клінічно валідованим алгоритмом.
Варто послідовно уточнювати хімічну форму, компартмент, клітину та кінцеву точку. Кон’югація не означає вторинне походження; мікробне перетворення не гарантує користі; EC50 не є Kd; транскрипція не є потоком; біопсійна відповідь не доводить меншої смертності. Ці відмінності поєднують біохімію осі кишківник–печінка з чесним прочитанням людських даних.
Часті питання
Чому більше жовчних кислот не завжди корисно?
Важливі форма та компартмент: міцели підтримують травлення, а надлишкова гідрофобна дія може ушкоджувати клітини.
Чи дорівнює TGR5 терапії препаратами GLP-1?
Ні. Секреція, руйнування та лікарська фармакокінетика різні; клітинний дослід не доводить тотожної користі.
Чи можна прямо переносити мишачі дані BSH?
Ні. Мурихолеві кислоти й Cyp2c70 створюють інший пул; напрям FXR залежить від складу.
Чи обов’язково FXR знижує LDL?
Ні. Менша PCSK9 не гарантує кращого кліренсу; людські CDCA та OCA потребують окремого оцінювання ліпідів.
Джерела
- Makishima M et al. Identification of a nuclear receptor for bile acids. Science. 1999;284:1362–1365.
- Parks DJ et al. Bile acids: natural ligands for an orphan nuclear receptor. Science. 1999;284:1365–1368.
- Goodwin B et al. A regulatory cascade of the nuclear receptors FXR, SHP-1, and LRH-1 represses bile acid biosynthesis. Mol Cell. 2000;6:517–526.
- Inagaki T et al. Fibroblast growth factor 15 functions as an enterohepatic signal to regulate bile acid homeostasis. Cell Metab. 2005;2:217–225.
- Pineda Torra I et al. Bile acids induce the expression of the human peroxisome proliferator-activated receptor alpha gene via activation of the farnesoid X receptor. Mol Endocrinol. 2003;17:259–272.
- Watanabe M et al. Bile acids lower triglyceride levels via a pathway involving FXR, SHP, and SREBP-1c. J Clin Invest. 2004;113:1408–1418.
- Watanabe M et al. Bile acids induce energy expenditure by promoting intracellular thyroid hormone activation. Nature. 2006;439:484–489.
- Ma K et al. Farnesoid X receptor is essential for normal glucose homeostasis. J Clin Invest. 2006;116:1102–1109.
- Kast HR et al. Farnesoid X-activated receptor induces apolipoprotein C-II transcription: a molecular mechanism linking plasma triglyceride levels to bile acids. Mol Endocrinol. 2001;15:1720–1728.
- Claudel T et al. Farnesoid X receptor agonists suppress hepatic apolipoprotein CIII expression. Gastroenterology. 2003;125:544–555.
- Langhi C et al. Activation of the farnesoid X receptor represses PCSK9 expression in human hepatocytes. FEBS Lett. 2008;582:949–955.
- Ghosh Laskar M, Eriksson M, Rudling M, Angelin B. Treatment with the natural FXR agonist chenodeoxycholic acid reduces clearance of plasma LDL whilst decreasing circulating PCSK9, lipoprotein(a) and apolipoprotein C-III. J Intern Med. 2017;281:575–585.
- Maruyama T et al. Identification of membrane-type receptor for bile acids (M-BAR). Biochem Biophys Res Commun. 2002;298:714–719.
- Kawamata Y et al. A G protein-coupled receptor responsive to bile acids. J Biol Chem. 2003;278:9435–9440.
- Kemper JK et al. FXR acetylation is normally dynamically regulated by p300 and SIRT1 but constitutively elevated in metabolic disease states. Cell Metab. 2009;10:392–404.
- Funabashi M et al. A metabolic pathway for bile acid dehydroxylation by the gut microbiome. Nature. 2020;582:566–570.
- Brighton CA et al. Bile acids trigger GLP-1 release predominantly by accessing basolaterally located G protein-coupled bile acid receptors. Endocrinology. 2015;156:3961–3970.
- Broeders EPM et al. The bile acid chenodeoxycholic acid increases human brown adipose tissue activity. Cell Metab. 2015;22:418–426.
- Pols TWH et al. TGR5 activation inhibits atherosclerosis by reducing macrophage inflammation and lipid loading. Cell Metab. 2011;14:747–757.
- Alemi F et al. The receptor TGR5 mediates the prokinetic actions of intestinal bile acids and is required for normal defecation in mice. Gastroenterology. 2013;144:145–154.
- Hohenester S et al. A biliary HCO3− umbrella constitutes a protective mechanism against bile acid-induced injury in human cholangiocytes. Hepatology. 2012;55:173–183.
- Masyuk AI et al. Ciliary subcellular localization of TGR5 determines the cholangiocyte functional response to bile acid signaling. Am J Physiol Gastrointest Liver Physiol. 2013;304:G1013–G1024.
- Heuman DM. Quantitative estimation of the hydrophilic-hydrophobic balance of mixed bile salt solutions. J Lipid Res. 1989;30:719–730.
- Ballatori N et al. OSTalpha-OSTbeta: a major basolateral bile acid and steroid transporter in human intestinal, renal, and biliary epithelia. Hepatology. 2005;42:1270–1279.
- Jiang C et al. Intestine-selective farnesoid X receptor inhibition improves obesity-related metabolic dysfunction. Nat Commun. 2015;6:10166.
- Adhikari AA et al. Development of a covalent inhibitor of gut bacterial bile salt hydrolases. Nat Chem Biol. 2020;16:318–326.
- Caron S et al. Farnesoid X receptor inhibits the transcriptional activity of carbohydrate response element binding protein in human hepatocytes. Mol Cell Biol. 2013;33:2202–2211.
- Szapary PO et al. Guggulipid for the treatment of hypercholesterolemia: a randomized controlled trial. JAMA. 2003;290:765–772.
- Annaba F et al. Green tea catechin EGCG inhibits ileal apical sodium bile acid transporter ASBT. Am J Physiol Gastrointest Liver Physiol. 2010;298:G467–G473.
- Ellegård L, Andersson H. Oat bran rapidly increases bile acid excretion and bile acid synthesis: an ileostomy study. Eur J Clin Nutr. 2007;61:938–945.
- Yu H et al. MRGPRX4 is a bile acid receptor for human cholestatic itch. eLife. 2019;8:e48431.
- Neuschwander-Tetri BA et al. Farnesoid X nuclear receptor ligand obeticholic acid for non-cirrhotic, non-alcoholic steatohepatitis (FLINT): a multicentre, randomised, placebo-controlled trial. Lancet. 2015;385:956–965.
- Younossi ZM et al. Obeticholic acid for the treatment of non-alcoholic steatohepatitis: interim analysis from a multicentre, randomised, placebo-controlled phase 3 trial. Lancet. 2019;394:2184–2196.
- Sanyal AJ et al. Tropifexor for nonalcoholic steatohepatitis: an adaptive, randomized, placebo-controlled phase 2a/b trial. Nat Med. 2023;29:392–400.
- Yang F et al. Structural basis of GPBAR activation and bile acid recognition. Nature. 2020;587:499–504.
- RCSB PDB 3V8D: CYP7A1 mutant with 7-ketocholesterol. Structural record.
- RCSB PDB 7CFM: GPBAR/TGR5 with synthetic agonist P395. Structural record.
- RCSB PDB 5W21: FGF23–FGFR1c–alpha-Klotho complex. Structural record.
- FDA. Intercept Pharmaceuticals, Inc.; withdrawal of approval of a new drug application and abbreviated new drug applications for Ocaliva (obeticholic acid). Federal Register. 24 November 2025.
- European Medicines Agency. Ocaliva EPAR: EU authorization revocation and subsequent lifting of temporary court suspension. Current regulatory record.
- Burris TP et al. The hypolipidemic natural product guggulsterone is a promiscuous steroid receptor ligand. Mol Pharmacol. 2005;67:948–954.