
T3 reversa: metabolismo, señal tisular y límites diagnósticos
Química de rT3, DIO1/2/3, transporte, receptores y mitocondrias. Diferencias entre NTIS e hipotiroidismo, límites del cociente FT3/rT3 y pruebas sobre tratamiento y suplementos.
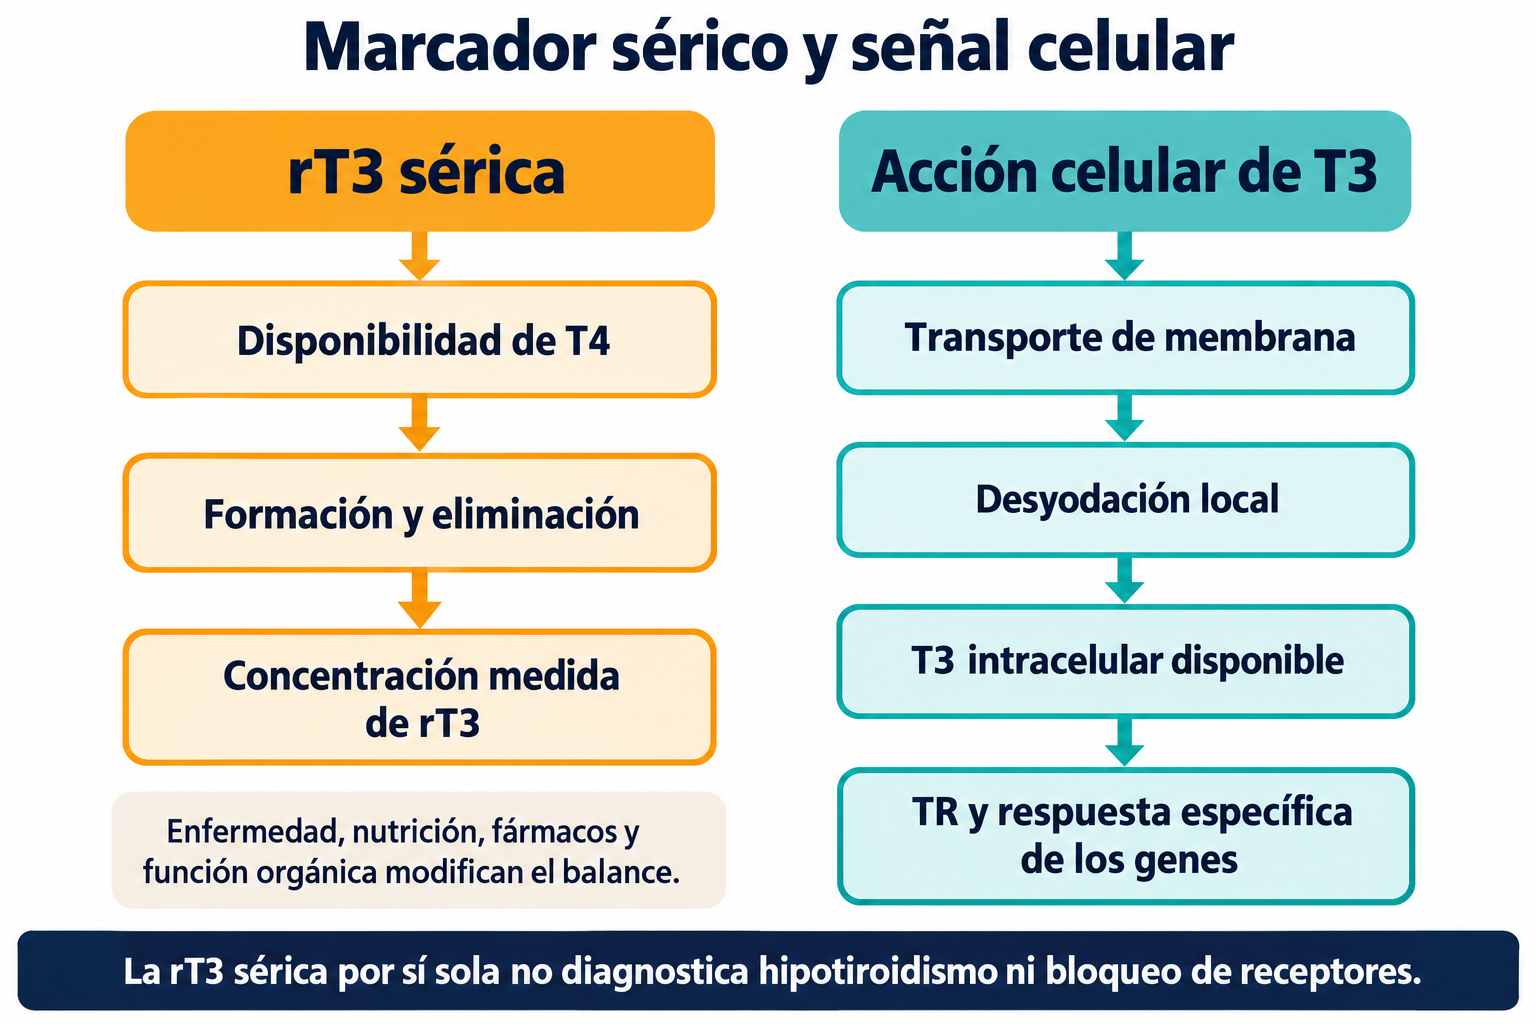
La triyodotironina reversa, rT3, es una yodotironina formada principalmente por desyodación de la tiroxina. Pertenece a una vía de inactivación hormonal. Su concentración puede cambiar con la alimentación, las enfermedades, los medicamentos y la eliminación. Esto no demuestra que haya bloqueado los receptores de T3 y producido un «hipotiroidismo tisular» generalizado.
La disponibilidad tisular de T3 sí difiere de la concentración sanguínea. Intervienen transportadores, desyodasas locales, receptores y el estado celular. Sin embargo, esa complejidad no convierte un análisis de rT3 en una medición de todos esos procesos. Conviene distinguir química, señal local, síndrome de enfermedad no tiroidea (NTIS) e insuficiencia tiroidea establecida.
La posición del yodo
T4, T3 y rT3 comparten un esqueleto de difeniléter con una cadena lateral de aminoácido. Las posiciones 3 y 5 corresponden al anillo interno, y 3′ y 5′ al externo. T4 es 3,5,3′,5′-tetrayodotironina; T3, 3,5,3′-triyodotironina; rT3, 3,3′,5′-triyodotironina. T3 y rT3 son isómeros constitucionales de posición, no estereoisómeros. Comparten fórmula C15H12I3NO4 y masa molar aproximada de 650,97 g/mol, pero no propiedades biológicas idénticas.
Eliminar un yodo no siempre activa la molécula: la desyodación externa de T4 produce T3 y la interna produce rT3. La conformación también depende del disolvente, la protonación y la proteína de unión. No pueden asignarse ángulos universales, volúmenes de cavidad o afinidades sin un experimento pertinente. Corinti y colaboradores (2021) estudiaron iones desprotonados en fase gaseosa mediante espectroscopia y cálculos cuánticos. Esto informa la distinción analítica de los isómeros, no sus pKa acuosos ni una supuesta inhibición clínica del receptor.
Tres desyodasas y varias rutas
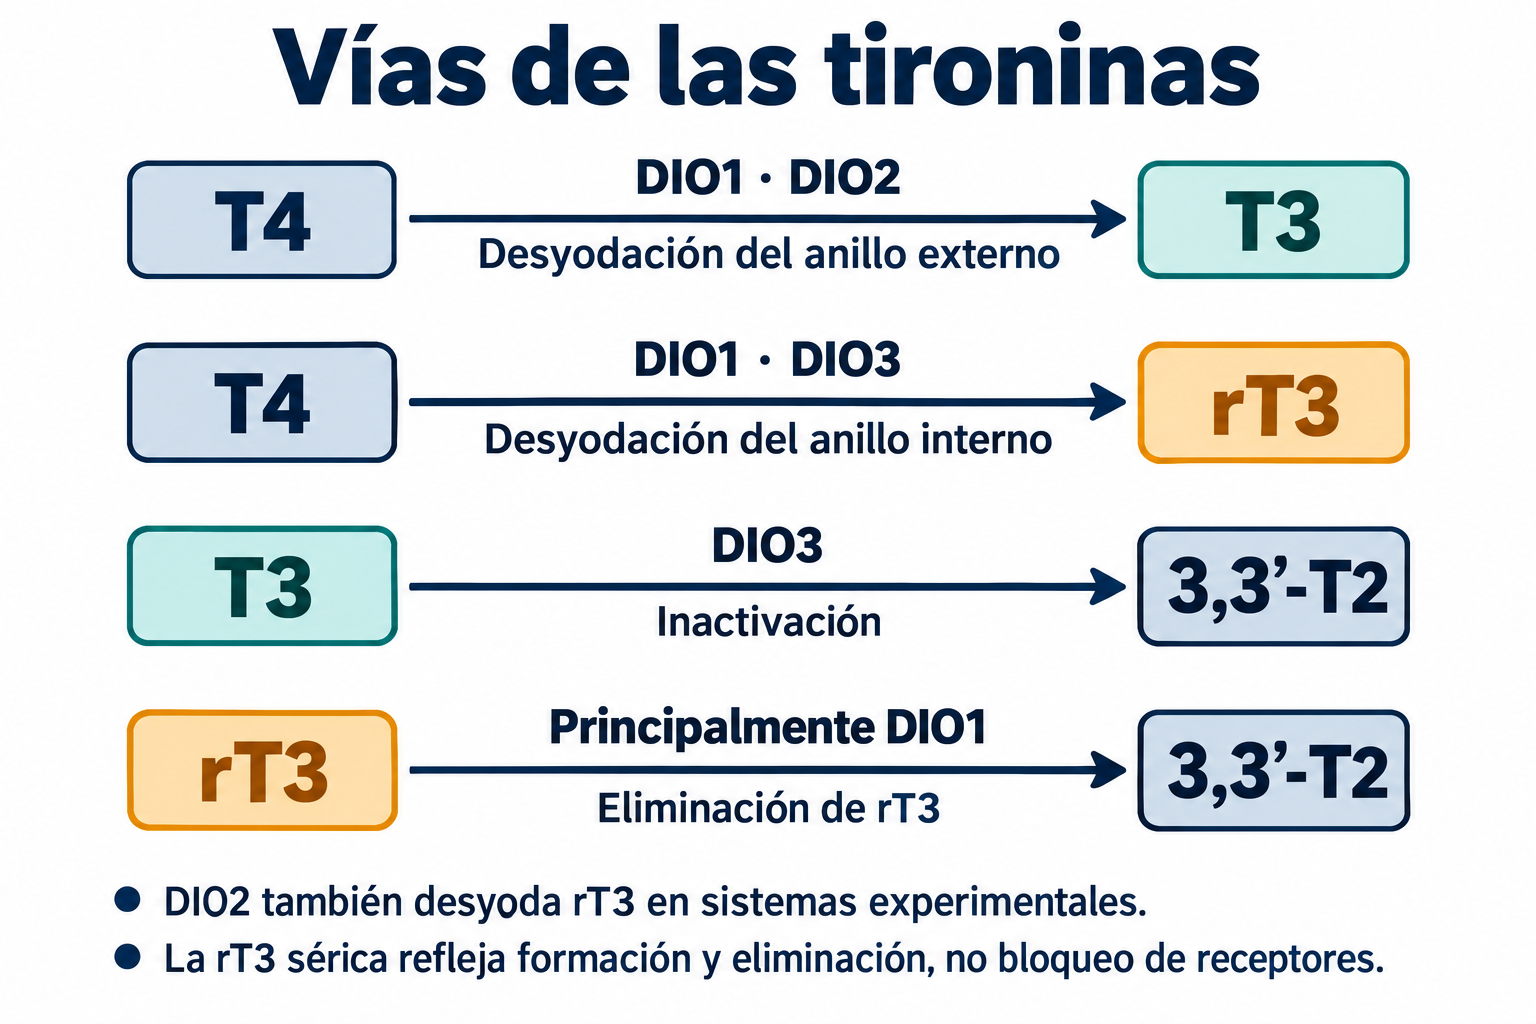
| Enzima | Reacciones principales | Contexto |
|---|---|---|
| DIO1 / D1 | Desyodación externa e interna; participa en T4 → T3, T4 → rT3 y especialmente eliminación de rT3 | Hígado, riñón y otros compartimentos; T3 circulante y aclaramiento |
| DIO2 / D2 | T4 → T3; también desyoda rT3 en sistemas experimentales | Activación local en cerebro, hipófisis y grasa parda, entre otros tejidos |
| DIO3 / D3 | T4 → rT3; T3 → 3,3′-T2 | Limita la acción local durante el desarrollo y determinadas patologías |
Expresión no equivale a actividad. La ubiquitinación y el recambio proteico regulan D2, y la disponibilidad de sustrato modifica el flujo local. D3 puede disminuir directamente T3 mediante inactivación; no necesita un antagonismo de rT3. La regla «D3 solo produce rT3 y D1 solo la elimina» resulta demasiado rígida. También existe una pequeña contribución secretora tiroidea a rT3 (Chopra, 1976; Bianco y colaboradores, 2002).
Las desyodasas son selenoproteínas. La incorporación de selenocisteína catalítica utiliza el sistema especializado UGA/SECIS; el selenio alimentario no se transforma directamente en enzima activa. El centro catalítico y el plegamiento semejante a tiorredoxina permiten retirar yodo mediante reducción. Para un residuo molecular R, el balance general es:
No se pueden sustituir dos equivalentes reductores por una sola molécula de GSH en una ecuación desequilibrada. Un balance ilustrativo acoplado a glutatión es:
Es una representación estequiométrica, no un donante fisiológico universal de las tres enzimas. Rodriguez-Ruiz y colaboradores (2022) investigaron D1 recombinante, Cys124/Sec126 y reducción mediante GSH. Trasladarlo a todos los tejidos, a D2 o a suplementos de NAC exige datos adicionales. La glutatión reductasa utiliza NADPH para regenerar GSH. La vía de las pentosas fosfato es importante, pero no constituye la única fuente de NADPH. Restringir carbohidratos no demuestra que esa vía se detenga completamente: importan los sustratos intracelulares y otros sistemas reductores.
Cinética: concentración y flujo
Un modelo simplificado de Michaelis–Menten para un sustrato es:
S es la concentración accesible a la enzima; v, la velocidad; Vmax, la velocidad máxima en condiciones especificadas; Km, la concentración que produce la mitad de Vmax. Los parámetros de las desyodasas dependen de la preparación, el reductor, el entorno celular y el ensayo. Un Km obtenido con un reductor artificial no es un umbral personal en sangre.
Cuando se demuestra inhibición competitiva, el Km aparente puede incluir 1 + I/Ki, donde I es la concentración del competidor y Ki su constante de inhibición. La ecuación no demuestra por sí sola que rT3 fisiológica inhiba una enzima o receptor. Se requieren interacciones medidas y concentraciones del compartimento apropiado.
Otro modelo útil representa el balance sérico:
C es concentración, P tasa de producción, V volumen hipotético de distribución, k constante de eliminación y CL aclaramiento. Con parámetros constantes, C puede aumentar por mayor producción, menor eliminación o ambas. Chopra (1976) relacionó la cirrosis con menor aclaramiento de rT3. Un resultado aislado no determina la semivida individual ni la duración de una «limpieza». El organismo incluye varios depósitos, unión proteica y enzimas variables.
Hormona libre y transporte
TBG, transtiretina y albúmina unen hormonas tiroideas en plasma. La concentración total incluye fracciones libres y unidas; su distribución depende de proteínas, estado clínico y método analítico. La disponibilidad intracelular añade transporte, metabolismo y salida de la célula.
MCT8, codificado por SLC16A2, transporta T3, T4, rT3 y algunas T2. Friesema y colaboradores (2003) estudiaron MCT8 de rata en ovocitos de Xenopus: sus parámetros micromolares no son constantes universales del cerebro humano. OATP1C1, SLCO1C1, prefiere T4 y rT3; los parámetros de Pizzagalli y colaboradores (2002) pertenecen a un sistema experimental concreto. MCT10, LAT y otros transportadores contribuyen según el tejido.
Compartir un transportador permite interacciones teóricas, pero no demuestra un «atasco» clínico por rT3. Comparar rT3 sérica total con Km de un experimento de distinta accesibilidad de sustrato es engañoso. Importan la concentración libre, localización, dirección del transporte y los efectos celulares reales.
Receptores nucleares y transcripción
T3 se une a TRα y TRβ. La interacción con RXR, elementos de respuesta TRE y cromatina regula expresión génica. En determinados contextos sin ligando participan NCoR/NCOR1, SMRT/NCOR2 y complejos con HDAC3 y TBL1. El agonista modifica el dominio de unión, incluida la hélice H12 y la superficie AF-2; coactivadores SRC/p160 con motivos LXXLL y p300/CBP participan después. La regulación positiva y negativa varía con gen, isoforma y célula.
Wagner y colaboradores (1995) y las estructuras de TRβ unido a T3 respaldan señalización agonista. No muestran rT3 fijando H12 en posición inhibidora. Los experimentos históricos de Wiersinga y colaboradores (1982) con extractos nucleares animales tampoco establecen antagonismo de TR humano a concentraciones habituales de rT3.
Una ecuación de ocupación competitiva sirve como modelo hipotético si ambas interacciones se han demostrado:
L e I representan concentraciones libres del agonista y de un competidor confirmado junto al receptor; Kd son sus constantes de disociación. Introducir rT3 sérica total y un Kd inventado presupone el mecanismo que se pretende probar. No están establecidas una inhibición fisiológicamente importante de TR por rT3 ni su diagnóstico mediante FT3/rT3 (Van Uytfanghe y colaboradores, 2023).
NTIS e hipotiroidismo
La enfermedad grave suele reducir T3. rT3 puede aumentar, permanecer normal o disminuir. TSH a menudo no aumenta proporcionalmente a T3 baja; FT4 también puede disminuir durante enfermedad prolongada. La recuperación puede acompañarse de elevación transitoria de TSH. Cambian conjuntamente el aclaramiento hepático, nutrición, fármacos, inflamación, regulación central y desyodasas.
| Situación | Relación habitual | Precaución |
|---|---|---|
| Hipotiroidismo primario manifiesto | TSH alta, FT4 baja | Integrar enfermedad, medicamentos y método |
| Hipotiroidismo primario subclínico | TSH elevada, FT4 normal | Importan causa, persistencia y contexto |
| Hipotiroidismo central | FT4 baja con TSH inadecuadamente baja o normal | A veces TSH levemente alta pero biológicamente insuficiente; evaluar hipófisis |
| NTIS | Frecuentemente T3 baja, rT3 variable, TSH normal/baja | No existe un perfil único ni prueba de antagonismo |
TSH normal no describe todas las células ni excluye hipotiroidismo central. Eso no convierte rT3 en solución diagnóstica universal (Persani y colaboradores, 2018). Los anticuerpos ayudan a identificar autoinmunidad, pero su ausencia no excluye toda enfermedad tiroidea.
D2 hipofisaria y TRβ2 participan en retroalimentación. Taniocitos hipotalámicos, TRH, nutrición, leptina e inflamación afectan diferentes niveles del eje. La hipófisis no es inmune a cualquier cambio de desyodación, ni cada TSH normal representa un «engaño» por rT3. En NTIS la concentración tisular hormonal puede disminuir, mantenerse o aumentar dependiendo del órgano y la fase (Fliers y Boelen, 2021).
La inducción de D3 por HIF-1 y menor acción local de T3 se han demostrado en modelos hipóxicos (Simonides y colaboradores, 2008). Este mecanismo local es diferente de competir en el receptor. Las observaciones humanas en enfermedad crítica también respaldan cambios de activación e inactivación, sin validar un diagnóstico mediante un solo marcador sérico (Peeters y colaboradores, 2003). El hipotiroidismo consuntivo infrecuente por hemangiomas con alta D3 constituye una enfermedad distinta y confirmada (Huang y colaboradores, 2000).
Órganos y mitocondrias
En el corazón, T3 modifica manejo de calcio, proteínas contráctiles, frecuencia y resistencia vascular. SERCA2a, ATP2A2, es una bomba de recaptación de calcio al retículo sarcoplásmico, no un receptor; fosfolambán regula su actividad. MYH6/MYH7 tienen respuestas dependientes de especie: el ventrículo humano no puede describirse mediante proporciones de miosina de roedores. Canales HCN, sensibilidad adrenérgica y relajación diastólica ayudan a explicar el fenotipo cardíaco. La bradicardia aislada no identifica un síndrome rT3.
En hígado, la señal tiroidea conecta LDLR, colesterol, ácidos biliares, interacciones TR–PPAR/LXR y metabolismo energético. CYP7A1 no responde igual en modelos y humanos. En músculo cambian uso de sustratos, GLUT4, fibras y demanda de ATP; en sistema nervioso destacan desarrollo y mielinización. Fatiga, niebla mental, dolores y cambios de peso son inespecíficos. No demuestran supresión de todos esos genes por rT3 ni aumento de peso inevitable con cualquier balance energético (Mullur y colaboradores, 2014).
T3 influye en biogénesis mitocondrial mediante PGC-1α, factores respiratorios nucleares y TFAM. NRF2/GABP, factor respiratorio nuclear 2, debe distinguirse del regulador antioxidante NFE2L2, también llamado NRF2. TFAM organiza y participa en transcripción de mtDNA; la cadena respiratoria necesita coordinación de proteínas nucleares y mitocondriales.
La fuerza protón-motriz incluye potencial eléctrico y gradiente de pH. Transferencia electrónica, consumo de oxígeno y ATP sintasa están conectados; una variable alterada no demuestra colapso global. La formación de ROS depende del sitio y condiciones, incluidos complejos I y III. La vía p43, una forma acortada de TRα1, se estudió en mitocondrias y células experimentales (Casas y colaboradores, 1999; Wrutniak-Cabello y colaboradores, 2018). No prueba un descenso fijo de PGC-1α por rT3 en pacientes. El artículo sobre ácido R-alfa-lipoico y piruvato deshidrogenasa explica esta relación redox; no establece una terapia para rT3.
La regulación de sustratos también incluye CPT1A, que participa en la entrada mitocondrial de ácidos grasos de cadena larga mediante el sistema de carnitina, y cambios de UCP3 dependientes del tejido. No significa detener completamente la beta-oxidación. La fosfocreatina amortigua la demanda muscular de ATP; su función no convierte el dolor en una prueba tiroidea específica. Vías neurotróficas como BDNF se estudian experimentalmente, sin establecer un déficit universal medido en personas con rT3 alta. Zinc y cobre tienen funciones amplias y se consideran según necesidades reales; su combinación no es una restauración específica de D1 demostrada.
Enfermedad, estrés, alimentación y fármacos
LPS/TLR4, células de Kupffer, citocinas, NF-κB y STAT3 pueden participar en cambios metabólicos inflamatorios. Las respuestas agudas y prolongadas difieren. Hipoxia, insuficiencia orgánica e infección pueden modificar formación y eliminación hormonal. No se deducen porcentajes universales de rT3 en obesidad o apnea, efectos obligatorios de endotelina-1 en todos los órganos ni beneficios de CPAP mediante «limpieza» de rT3.
Los glucocorticoides afectan eje y conversión según dosis y situación. Un cortisol aislado no demuestra supresión continua del promotor DIO1 ni activación obligatoria de DIO3. Sueño, ritmo circadiano y estrés psicológico merecen evaluación propia. El artículo sobre ashwagandha, withanólidos y eje HPA desarrolla ese otro sistema; los resultados sobre estrés no demuestran reversión de bloqueo tiroideo.
Ayuno y déficit energético pueden reducir T3 y modificar rT3. Estudios humanos apoyan la importancia de energía y composición de la dieta (Danforth y colaboradores, 1979). No establecen que menos de 50 g de carbohidratos «apague D1» ni obligan a reintroducir 100–250 g como tratamiento. Desnutrición involuntaria, enfermedad grave y restricción planificada son situaciones distintas. Gluconeogénesis, metabolismo redox y NADPH no dependen únicamente de una cifra diaria de carbohidratos.
| Exposición | Relación posible | Inferencia injustificada |
|---|---|---|
| Amiodarona | Carga de yodo, efectos tiroideos y desyodación | Cada cambio de rT3 exige retirar el fármaco |
| Propiltiouracilo | Inhibe síntesis y principalmente conversión dependiente de D1 | Bloqueo irreversible de todas las desyodasas |
| Glucocorticoides, propranolol a dosis altas | Menor T4 → T3 según contexto; efectos centrales de algunos fármacos | Todos los betabloqueantes actúan igual |
| Dopamina en cuidados intensivos | Puede suprimir TSH | Prueba específica de bloqueo celular por rT3 |
| Metales y algunos contaminantes orgánicos | Toxicología tiroidea experimental | rT3 justifica quelación o desintoxicación |
Medición y cálculo del cociente
Los inmunoensayos dependen de anticuerpos, reacción cruzada, matriz e interferencias. No puede declararse errónea una proporción fija de todos los resultados. LC–MS/MS ofrece medición específica si el método está validado, pero T3 y rT3 tienen igual masa. Son necesarios discriminación comprobada, control de matriz, calibración, estándares internos y límites de cuantificación. La separación cromatográfica es común; fragmentación y movilidad iónica también pueden aportar información. La espectrometría no elimina todas las interferencias.
Los intervalos de referencia dependen del método y población, no equivalen a objetivos «óptimos» universales. No existen umbrales generales de tratamiento de rT3 o FT3/rT3 establecidos (Van Uytfanghe y colaboradores, 2023). Burmeister (1995) mostró límites de rT3 en pacientes hospitalizados.
Un índice frecuente mezcla T3 libre en pg/mL con rT3 total en ng/dL:
Con FT3 ilustrativa de 2,4 pg/mL y rT3 de 24 ng/dL, J = 10. Sin embargo, el cociente molar físico libre/total es 2,4/240 = 0,01, porque coinciden las masas molares:
No representa «10% de hormona activa» ni dos ligandos libres intracelulares. Si ambos valores totales utilizan iguales unidades de masa, su cociente coincide con el molar, pero no mide ocupación del receptor ni flujo enzimático. Los puntos de corte 15, 20 o 25 no adquieren validez diagnóstica porque la división sea correcta.
Tratamiento de una enfermedad, no de un marcador aislado
Levotiroxina es la sustitución estándar del hipotiroidismo establecido. T3 no se convierte en rT3 eliminando un yodo; eso no justifica cambiar a todos de T4 a T3. Retirar LT4 no elimina de inmediato depósitos tisulares y unidos a proteínas. Una «limpieza» universal de varias semanas con dosis crecientes de T3 no está validada para bloqueo por rT3.
Jonklaas y colaboradores (2021) analizan circunstancias seleccionadas para considerar LT4/LT3 en síntomas persistentes tras valorar otras causas. No se selecciona por un índice arbitrario; el beneficio en ensayos ha sido inconsistente. El exceso hormonal implica riesgos cardíacos y óseos; embarazo y comorbilidades cambian decisiones. El tratamiento hormonal rutinario del NTIS crítico no tiene ventaja establecida, mientras que el hipotiroidismo previo requiere manejo separado (Jonklaas y colaboradores, 2014).
Nutrientes, plantas e investigación redox
Déficits de selenio y hierro pueden importar, pero sus funciones difieren: selenoproteínas en desyodación, peroxidasa tiroidea dependiente de hierro en síntesis. No establecen una dosis universal de selenio o una única ferritina objetivo para rT3. El exceso también puede perjudicar. El hierro puede interferir con absorción de LT4; esas interacciones importan más que asumir activación de D1 por cada combinación (Schomburg, 2012; Duntas, 2010).
Existe un ensayo humano de NAC: Vidart y colaboradores (2014) incluyeron 67 pacientes con infarto agudo y observaron variables hormonales y oxidativas durante 48 horas. Apoya una hipótesis redox en ese contexto. No establece tratamiento oral de fatiga crónica, beneficio clínico demostrado ni reversión de antagonismo. Lehnen y colaboradores (2020) estudiaron separadamente D3 y oxidación tras infarto en ratas. No forman un protocolo ambulatorio validado.
| Intervención | Investigación existente | Límite |
|---|---|---|
| Selenio | Biología tiroidea y autoanticuerpos, por ejemplo Gärtner y colaboradores (2002) | No tratamiento de bloqueo rT3 demostrado |
| Ashwagandha | Ensayo pequeño en hipotiroidismo subclínico, Sharma y colaboradores (2018) | Índices tiroideos, no aclaramiento establecido de rT3 |
| Guggulu | Hipotiroidismo inducido por PTU en ratonas, Panda y Kar (2005) | No eficacia humana ni selección de dosis |
| R-ALA, silimarina, alcachofa | Mecanismos redox y metabólicos independientes | No terapia rT3 ni eliminación biliar obligatoria |
| NAC | Infarto humano agudo y otros modelos | No curso universal para fatiga |
Frío, luz, péptidos, epigenética e intestino
El frío puede activar señal simpática beta-adrenérgica/cAMP/PKA, D2 y UCP1 en grasa parda. Es adaptación termogénica local, no eliminación clínica comprobada de rT3. La luz actúa mediante células retinianas con melanopsina y núcleo supraquiasmático. TSH suele elevarse de noche; un máximo matutino obligatorio es incorrecto. La fisiología circadiana no establece una iluminancia terapéutica para rT3.
MOTS-c es un péptido mitocondrial de 16 aminoácidos. Lee y colaboradores (2015) relacionaron efectos experimentales con metabolismo folato/purinas y AMPK. Humanin tiene 24 aminoácidos; Guo y colaboradores (2003) investigaron BAX y apoptosis. El mecanismo intracelular debe distinguirse de complejos receptores extracelulares propuestos. Estos estudios no validan inyecciones humanas para DIO1 o rT3.
La metilación del DNA, DNMT y cromatina pueden alterar expresión. Tomar SAMe, B12 o 5-MTHF no produce «desmetilación» dirigida de DIO1/SLC16A2. Un donante de metilos no demuestra liberación de represión en un gen particular. Se necesitan datos directos del tejido, diana y resultado clínico.
UGT y SULT hepáticas conjugan hormonas tiroideas; la desconjugación intestinal puede participar en circulación enterohepática. El efecto de microbiota depende del sustrato y estado; una cifra fija del «20–30% del aclaramiento rT3» no está confirmada aquí. rT3 no es un esteroide. Tratamiento de SIBO, cepas probióticas, glutamina y zinc-carnosina no constituyen un protocolo verificado de eliminación.
Genética y personalización
Variantes patogénicas raras de MCT8 causan enfermedad grave del neurodesarrollo con transporte alterado y cambios periféricos característicos (Friesema y colaboradores, 2004). Son distintas de una competencia adquirida común por rT3. Defectos raros de otros transportadores tampoco se sustituyen por interpretar SNP frecuentes con porcentajes de pérdida funcional no comprobados.
DIO2 Thr92Ala, rs225014, se investiga como modificador. Panicker y colaboradores (2009) describieron una asociación de respuesta en un análisis de ensayo y solicitaron replicación. No es un selector aprobado independiente de LT3, explicación de toda fatiga ni indicación de nutracéuticos «desbloqueadores». La genética no elimina límites bioquímicos, clínicos y analíticos.
De los síntomas a la pregunta clínica
Los síntomas persistentes requieren contexto: enfermedad tiroidea conocida, enfermedad grave reciente, evolución, alimentación, fármacos y método analítico. TSH y FT4 se interpretan con ese contexto; sospechar alteración central exige valorar el eje hipofisario, no concluir solo mediante rT3. Cambios transitorios durante la enfermedad pueden requerir reevaluación al recuperarse. Según los síntomas también se consideran anemia, trastornos del sueño, depresión y otras causas de fatiga. Esta secuencia no es un nuevo protocolo validado: explica por qué diagnóstico y objetivo deben preceder al intento de modificar un marcador sustituto. Mejorar síntomas o un análisis no demuestra el mecanismo receptor propuesto.
Alcance de las pruebas
Este análisis narrativo utilizó comprobación dirigida de mecanismos discutidos, identificadores y resultados seleccionados el 8 de octubre de 2026. Se consultaron artículos primarios, revisiones de sus autores disponibles, PubMed, páginas editoriales y registros estructurales. No se realizó búsqueda sistemática, evaluación GRADE propia ni revisión externa. Algunos textos completos no estuvieron disponibles; se utilizaron metadatos y resúmenes accesibles. Por ello no se presentan métodos y cifras del texto inaccesible como hallazgos comprobados.
rT3 ayuda a comprender metabolismo hormonal y situaciones clínicas especiales. No mide universalmente la energía tisular. La inactivación local de T3, las diferencias entre órganos y los límites de TSH exigen razonamiento preciso, no sustituir la evaluación tiroidea por un cociente o conjunto de suplementos.
Preguntas frecuentes
¿rT3 elevada significa hipotiroidismo?
No. Producción y aclaramiento cambian con enfermedad, alimentación y fármacos. Se integran contexto, TSH y FT4, considerando alteraciones centrales.
¿Existe un índice FT3/rT3 normal universal?
No hay un umbral general validado de tratamiento. Mezclar hormona libre y total y unidades distintas limita más la interpretación.
¿Debe retirarse LT4 para reducir rT3?
rT3 aislada no justifica retirar sustitución ni cambiar a T3. La decisión corresponde a la enfermedad y situación concretas.
¿Puede disminuir realmente T3 tisular?
Sí. D3 local y transporte pueden modificar disponibilidad; es diferente de un bloqueo general de receptores por rT3 no establecido.
Fuentes
- Chopra IJ. An assessment of daily production and significance of thyroidal secretion of 3,3′,5′-triiodothyronine (reverse T3) in man. J Clin Invest. 1976;58:32–40.
- Bianco AC, Salvatore D, Gereben B, Berry MJ, Larsen PR. Biochemistry, cellular and molecular biology, and physiological roles of the iodothyronine selenodeiodinases. Endocr Rev. 2002;23:38–89.
- Wiersinga WM, Chopra IJ, Solomon DH. Specific nuclear binding sites of triiodothyronine and reverse triiodothyronine in rat and pork liver: similarities and discrepancies. Endocrinology. 1982;110:2052–2058.
- Wagner RL, Apriletti JW, McGrath ME, West BL, Baxter JD, Fletterick RJ. A structural role for hormone in the thyroid hormone receptor. Nature. 1995;378:690–697.
- Friesema EC et al. Identification of monocarboxylate transporter 8 as a specific thyroid hormone transporter. J Biol Chem. 2003;278:40128–40135.
- Pizzagalli F et al. Identification of a novel human organic anion transporting polypeptide as a high affinity thyroxine transporter. Mol Endocrinol. 2002;16:2283–2296.
- Peeters RP, Wouters PJ, Kaptein E, van Toor H, Visser TJ, Van den Berghe G. Reduced activation and increased inactivation of thyroid hormone in tissues of critically ill patients. J Clin Endocrinol Metab. 2003;88:3202–3211.
- Simonides WS et al. Hypoxia-inducible factor induces local thyroid hormone inactivation during hypoxic-ischemic disease in rats. J Clin Invest. 2008;118:975–983.
- Burmeister LA. Reverse T3 does not reliably differentiate hypothyroid sick syndrome from euthyroid sick syndrome. Thyroid. 1995;5:435–441.
- Van Uytfanghe K et al. Thyroid Stimulating Hormone and Thyroid Hormones (Triiodothyronine and Thyroxine): An American Thyroid Association-Commissioned Review of Current Clinical and Laboratory Status. Thyroid. 2023;33:1013–1028.
- Fliers E, Boelen A. An update on non-thyroidal illness syndrome. J Endocrinol Invest. 2021;44:1597–1607.
- Persani L et al. 2018 European Thyroid Association (ETA) Guidelines on the Diagnosis and Management of Central Hypothyroidism. Eur Thyroid J. 2018;7:225–237.
- Huang SA et al. Severe hypothyroidism caused by type 3 iodothyronine deiodinase in infantile hemangiomas. N Engl J Med. 2000;343:185–189.
- Casas F et al. A variant form of the nuclear triiodothyronine receptor c-ErbAα1 plays a direct role in regulation of mitochondrial RNA synthesis. Mol Cell Biol. 1999;19:7913–7924.
- Wrutniak-Cabello C, Casas F, Cabello G. Thyroid Hormone Action: The p43 Mitochondrial Pathway. Methods Mol Biol. 2018;1801:163–181.
- Mullur R, Liu YY, Brent GA. Thyroid hormone regulation of metabolism. Physiol Rev. 2014;94:355–382.
- Danforth E Jr et al. Dietary-induced alterations in thyroid hormone metabolism during overnutrition. J Clin Invest. 1979;64:1336–1347.
- Rodriguez-Ruiz A et al. Insights into the Mechanism of Human Deiodinase 1. Int J Mol Sci. 2022;23:5361.
- Vidart J et al. N-acetylcysteine administration prevents nonthyroidal illness syndrome in patients with acute myocardial infarction: a randomized clinical trial. J Clin Endocrinol Metab. 2014;99:4537–4545.
- Lehnen TE et al. Oxidative remote induction of type 3 deiodinase impacts nonthyroidal illness syndrome. J Endocrinol. 2020;246:237–246.
- Jonklaas J et al. Guidelines for the treatment of hypothyroidism: prepared by the American Thyroid Association task force on thyroid hormone replacement. Thyroid. 2014;24:1670–1751.
- Jonklaas J et al. Evidence-Based Use of Levothyroxine/Liothyronine Combinations in Treating Hypothyroidism: A Consensus Document. Thyroid. 2021;31:156–182.
- Schomburg L. Selenium, selenoproteins and the thyroid gland: interactions in health and disease. Nat Rev Endocrinol. 2012;8:160–171.
- Duntas LH. Selenium and the thyroid: a close-knit connection. J Clin Endocrinol Metab. 2010;95:5180–5188.
- Gärtner R, Gasnier BCH, Dietrich JW, Krebs B, Angstwurm MWA. Selenium supplementation in patients with autoimmune thyroiditis decreases thyroid peroxidase antibodies concentrations. J Clin Endocrinol Metab. 2002;87:1687–1691.
- Sharma AK, Basu I, Singh S. Efficacy and Safety of Ashwagandha Root Extract in Subclinical Hypothyroid Patients: A Double-Blind, Randomized Placebo-Controlled Trial. J Altern Complement Med. 2018;24:243–248.
- Panda S, Kar A. Guggulu (Commiphora mukul) potentially ameliorates hypothyroidism in female mice. Phytother Res. 2005;19:78–80.
- Lee C et al. The mitochondrial-derived peptide MOTS-c promotes metabolic homeostasis and reduces obesity and insulin resistance. Cell Metab. 2015;21:443–454.
- Guo B et al. Humanin peptide suppresses apoptosis by interfering with Bax activation. Nature. 2003;423:456–461.
- Friesema EC et al. Association between mutations in a thyroid hormone transporter and severe X-linked psychomotor retardation. Lancet. 2004;364:1435–1437.
- Panicker V et al. Common variation in the DIO2 gene predicts baseline psychological well-being and response to combination thyroxine plus triiodothyronine in hypothyroid patients. J Clin Endocrinol Metab. 2009;94:1623–1629.
- Corinti D et al. Molecular Basis for the Remarkably Different Gas-Phase Behavior of Deprotonated Thyroid Hormones Triiodothyronine (T3) and Reverse Triiodothyronine (rT3): A Clue for Their Discrimination? Anal Chem. 2021;93:14869–14877.